

Medizintechnik -Spritzgussunternehmen sind leicht zu finden, aber schwer zu qualifizieren. Verzeichnisse listen Hunderte von ihnen auf, die meisten besitzen mindestens ein Zertifikat und beschreiben sich fast alle mit derselben Fachsprache. Die Schwierigkeit liegt nicht in der Beschaffung, sondern darin, anhand stichhaltiger Beweise zu entscheiden, ob ein bestimmter Lieferant ein Bauteil herstellen darf, das später im Körper eines Patienten eingesetzt wird.
Es geht hier eher um strukturelle als um kommerzielle Aspekte. Sobald Sie eine Bestellung aufgeben, werden das Qualitätssystem des Herstellers, seine Produktionsumgebung, seine Materialdokumentation und seine Validierungsunterlagen Teil der regulatorischen Dokumentation Ihres Produkts. Fragt eine Aufsichtsbehörde, eine benannte Stelle oder ein Kundenauditor, wie Sie sicherstellen können, dass das Bauteil durchgehend spezifikationsgemäß gefertigt wird, wird Ihre Antwort die Nachweise des Lieferanten enthalten – oder offenbaren, dass Sie diese nie eingeholt haben.
Dieser Leitfaden beschreibt eine wiederholbare Bewertungssequenz: Echtheit und Geltungsbereich des Zertifikats, Reinraumnachweise, Prozessvalidierung, Material- und Biokompatibilitätskontrolle, Leistungsniveau und abschließend ein gewichteter Vergleich mit Ausschlusskriterien. Die Reihenfolge ist bewusst gewählt. Jeder Schritt ist kostengünstiger als der vorherige, sodass ein Lieferant, der frühzeitig scheitert, aussortiert wird, bevor Entwicklungsaufwand entsteht. Das Rahmenwerk ist auf dem Stand von November 2026; da sich Normen und regulatorische Anforderungen ändern können, überprüfen Sie bitte die hier genannten Ausgaben und Gültigkeitsdaten, bevor Sie sich in einer Einreichung darauf stützen.
Was für ein Medizintechnik Das Spritzgussunternehmen trägt tatsächlich zu Ihrem Gerät bei
Bevor Sie einen Spritzgießer bewerten, klären Sie dessen Verantwortlichkeiten. Ein Lieferant von Kunststoffteilen und ein Lieferant, der nach einem Qualitätsmanagementsystem für medizinische Produkte arbeitet, sind unterschiedliche Unternehmen, und die benötigten Nachweise unterscheiden sich entsprechend. Diese Unterscheidung bestimmt, welche Zertifikate relevant sind, welche Aufzeichnungen Sie führen müssen und in welchem Umfang Sie Ihre regulatorischen Aufgaben abgeben.
Der Unterschied zwischen Komponentenlieferant und Auftragsfertiger
Ein Komponentenlieferant erhält Ihre Zeichnung und Spezifikation und liefert die Teile gemäß dieser Spezifikation; die Designverantwortung und Entscheidungen auf Geräteebene bleiben bei Ihnen. Ein Auftragsfertiger kann Verantwortlichkeiten auf Geräteebene übernehmen – Designbeiträge, Sterilisationskoordination, Freigabe des fertigen Produkts – und seine Qualitätsverpflichtungen erweitern sich entsprechend. Legen Sie fest, welche Rolle der Spritzgießer übernehmen soll, bevor Sie ihn bewerten, denn ein Lieferant, der anhand der falschen Rolle beurteilt wird, wirkt entweder über- oder unterqualifiziert.
Warum Lieferantennachweise zu Ihren Nachweisen werden
Im Rahmen eines risikobasierten Qualitätssystems sind Sie verpflichtet, Ihre Lieferanten zu qualifizieren und die entsprechenden Nachweise aufzubewahren. Die Zertifikate des Spritzgießers, Validierungsberichte und Materialdokumentationen werden daher Bestandteil Ihrer Lieferantenakte und können bei Audits Ihres Betriebs überprüft werden. Der gezielte Aufbau dieser Akte gemäß der hier beschriebenen Vorgehensweise ist deutlich schneller, als sie nachträglich zu rekonstruieren, nachdem ein Auditor Dokumente angefordert hat, die Sie nie angefordert haben.
Wie man überprüft, ob die Zertifikate eines Unternehmens für medizinische Spritzgussteile echt und relevant sind
Die Zertifikatsprüfung besteht aus zwei unabhängigen Teilen: Ist das Zertifikat echt und aktuell? Deckt sein Geltungsbereich die Website und die Prozesse ab, die für Ihre Leistung relevant sind? Beide Fragen müssen mit „Ja“ beantwortet werden. Dies ist der erste Filter, da er schnell ist und bei Nichtbestehen zur Disqualifizierung führt.
Lesen eines ISO 13485-Zertifikats hinsichtlich Geltungsbereich, Standort und Gültigkeit
Ein ISO 13485:2016-Zertifikat sollte die zertifizierte juristische Person, den/die spezifischen Produktionsstandort(e), den Tätigkeitsbereich, die Normenausgabe, die Zertifizierungsstelle sowie Ausstellungs- und Ablaufdatum ausweisen. Überprüfen Sie diese Angaben mit dem Standort, an dem Ihr Bauteil gefertigt wird. Die Zertifizierung erfolgt durch unabhängige Zertifizierungsstellen und nicht durch die Normungsorganisation, die die Norm veröffentlicht. Es handelt sich also um eine Bestätigung durch Dritte mit eigener Akkreditierung. Zertifikate werden häufig verwendet, um die Konformität mit behördlichen Vorgaben nachzuweisen. Die Bestätigung ist jedoch nicht automatisch eine Aussage über Ihr spezifisches Produkt. Ein häufiger Fehler ist ein Zertifikat, das von einer Muttergesellschaft oder einer Niederlassung ausgestellt wurde und weder das Werk noch das Spritzgussverfahren nennt.
Echtheitsprüfung von Zertifikaten ohne sich auf die Aussage des Lieferanten zu verlassen
Bestätigen Sie die Zertifikatsnummer und den Geltungsbereich direkt bei der ausstellenden Zertifizierungsstelle, vergewissern Sie sich, dass die Stelle selbst akkreditiert ist und dass das Zertifikat gültig und nicht etwa ausgesetzt oder zurückgezogen wurde. Vergleichen Sie die auf dem Zertifikat angegebene juristische Person und Adresse mit derjenigen, die die Rechnung stellt und die Ware versendet. Ein PDF allein ist kein ausreichender Nachweis; fordern Sie stattdessen einen Ansprechpartner bei der Zertifizierungsstelle zur Überprüfung, eine von Ihnen selbst durchführbare Registerabfrage und eine Zusammenfassung des Prüfberichts an.
Was ISO 9001 hinzufügt – und was nicht.
ISO 9001:2015 ist ein allgemeiner Standard für Qualitätsmanagement. Er fördert die Konsistenz von Prozessen und Dokumentation und ist ein guter Indikator für die Disziplin einer Organisation. Er deckt jedoch nicht die spezifischen Anforderungen an Medizinprodukte ab, wie z. B. Risikomanagement, Rückverfolgbarkeit und regulatorische Dokumentation. Die beiden Zertifizierungen beantworten unterschiedliche Fragestellungen, und ein Hersteller von Medizinprodukten sollte primär anhand des medizinproduktspezifischen Systems bewertet werden.
Der regulatorische Rahmen, den Käufer verstehen sollten
Anfang 2026 trat in den USA eine überarbeitete Qualitätsmanagementsystem-Verordnung für Medizinprodukte in Kraft. Diese gleicht den Rahmen des US-amerikanischen Marktes an die ISO 13485:2016 an, anstatt separate Anforderungen zu erfüllen. Die Grenzen sind wichtig: Die zuständige Behörde stellt keine ISO-13485-Zertifikate aus, und der Besitz eines solchen Zertifikats befreit einen Hersteller nicht von einer in ihrem Auftrag durchgeführten Inspektion. Die Verordnung gilt für Hersteller von Fertigprodukten, nicht automatisch für jeden Komponentenlieferanten. Prüfen Sie daher gemeinsam den Geltungsbereich des Zertifikats und Ihre eigenen regulatorischen Verpflichtungen.
Reinraumanforderungen: Was die Klassifizierungsnummer aussagt und was nicht
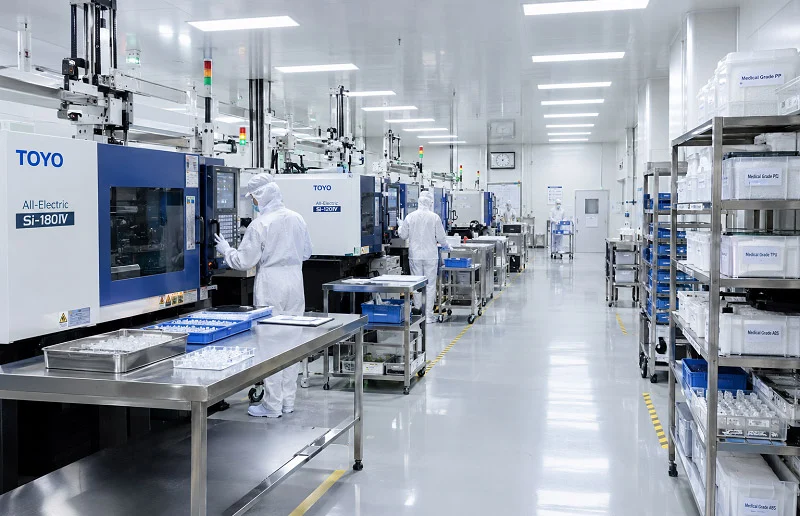
Die Reinraumklasse beschreibt die Partikelkonzentration unter definierten Bedingungen. Sie gibt keine Auskunft über Sterilität, chemische Reinheit oder Keimbelastung. Wenn ein Lieferant eine Klasse angibt, sind folgende Fragen sinnvoll: Für welchen Nutzungszustand gilt diese Klasse? Welche Partikelgrößen wurden gemessen? Welche Überwachungsnachweise belegen die Angabe? Und finden die für Ihr Bauteil relevanten Prozesse tatsächlich im Reinraum statt?
ISO 14644-1 Klassifizierung: Nutzungszustand, Partikelgröße und Überwachung
Die weit verbreitete internationale Reinraumklassifizierungsnorm ISO 14644-1 basiert auf der Partikelkonzentration und berücksichtigt ausschließlich Partikelgrößen von 0.1 µm bis 5 µm. Sie definiert drei Zustände – den Ausgangszustand, den Ruhezustand und den Betriebszustand – und die Kennzeichnung sollte die Klasse, den Zustand und die berücksichtigte Partikelgröße angeben. Zu beachten ist, was die Norm nicht abdeckt: Sie gibt keine Auskunft über die physikalischen, chemischen, radiologischen, lebensfähigen oder sonstigen Eigenschaften der in der Luft befindlichen Partikel. Der Betriebszustand ist von größter Bedeutung, da er den Zustand beschreibt, in dem das Bauteil tatsächlich geformt wird.
Welche Prozesse gehören in den Reinraum?
Formen, Teilehandhabung, Nachbearbeitung, Montage, Verpackung und Inspektion bergen jeweils unterschiedliche Kontaminationsrisiken. Welche dieser Arbeitsschritte in den Reinraum gehören, richtet sich nach der Kontaminationskontrollstrategie des Herstellers und nicht nach der praktischen Raumaufteilung. Klären Sie, wo genau jeder Schritt stattfindet, wer die Teile zwischen den Zonen transportiert und ob der Reinraum integraler Bestandteil der Produktion ist oder lediglich für Fotoaufnahmen genutzt wird.
Nachweise zur Überwachung von Personal, Materialfluss und Umwelt
Ein Reinraum wird durch die Kontrolle des Eintrags, der Entstehung und der Ansammlung von Partikeln aufrechterhalten. Dies hängt von der Schutzkleidung, dem Material- und Personenfluss, der Luftaufbereitung und der regelmäßigen Überwachung ab. Fragen Sie nach den Überwachungstrends im Zeitverlauf, dem Schutzkleidungsverfahren und Aufzeichnungen von Abweichungen von den Reinraumparametern sowie deren Untersuchungen. Unzureichende Antworten beschreiben den Raum; umfassende Antworten beschreiben den Trend, die Abweichung und die darauf folgenden Veränderungen.
Prozessvalidierung IQ/OQ/PQ: Was jede Phase beweist und welche Nachweise anzufordern sind
Installations-, Betriebs- und Leistungsqualifizierung beantworten drei verschiedene Fragen. Sie sollten jede Frage einem bestimmten Dokument in der Lieferantenakte zuordnen können und sicherstellen, dass das Dokument die Maschine und den Prozess beschreibt, mit denen Ihr Bauteil hergestellt wird.
Installationsqualifizierung: Bestätigung der Ausrüstung und ihrer Dokumentation
Die Installationsqualitätsprüfung (IQ) stellt sicher, dass die Ausrüstung, die Versorgungseinrichtungen und die zugehörigen Systeme gemäß Spezifikation installiert und dokumentiert sind: Maschine, Hilfseinrichtungen, Kalibrierungsstatus sowie die Zeichnungen und Verfahren, die die Installation beschreiben. Das Ergebnis ist ein IQ-Bericht mit einer Auflistung der geprüften Punkte und etwaiger Abweichungen. Prüfen Sie, ob die im Bericht aufgeführte Maschine mit der Ihrem Projekt zugeordneten Maschine übereinstimmt.
Operative Qualifizierung: Nachweis des Prozessfensters
Die Funktionsqualifizierung (OQ) stellt sicher, dass der Prozess innerhalb definierter Grenzen im vorgesehenen Bereich abläuft. Hier prüft der Spritzgießer das Prozessfenster, identifiziert kritische Parameter und legt die Grenzen für die Leistungsqualifizierung fest. Bei der OQ demonstriert der Spritzgießer sein Prozessverständnis und nicht nur die Durchführung des Prozesses. Lesen Sie die OQ daher nicht nur, um die Parameterbegründung zu verstehen, sondern auch, um die Ergebnisse zu überprüfen.
Leistungsqualifizierung: Nachweis reproduzierbarer Ergebnisse
Die Prozessqualifizierung (PQ) klärt, ob der Prozess unter normalen Produktionsbedingungen konsistent Teile liefert, die den Spezifikationen entsprechen. Dazu gehören mehrere Durchläufe, ein festgelegter Stichprobenplan und Akzeptanzkriterien, die an die Zeichnung und die funktionalen Anforderungen gekoppelt sind. Nach der PQ muss der validierte Zustand aufrechterhalten werden: Kontinuierliche Überwachung, Auslöser für die erneute Validierung und Änderungsmanagement gewährleisten die Gültigkeit des Ergebnisses.
Einen Validierungsbericht aus der Sicht eines Gutachters lesen
Lesen Sie den Bericht sorgfältig, um Informationen zum Prozess und den Anlagen, den Parametern und deren Grenzwerten, den Akzeptanzkriterien und deren Begründung, der Stichprobenziehung, den Ergebnissen, jeder Abweichung mit deren Untersuchung und Abschluss sowie einer eindeutigen Schlussfolgerung zu erhalten. Warnsignale: Validierung an einer anderen Maschine oder einem anderen Werkzeug als dem, das Ihnen geliefert werden soll; Akzeptanzkriterien, die erst nach den Ergebnissen formuliert wurden; oder ein Bericht, der die Aktivitäten beschreibt, ohne anzugeben, ob der Prozess validiert wurde.
Materialeigenschaften und Biokompatibilität: Warum das Datenblatt für Harze nicht ausreicht
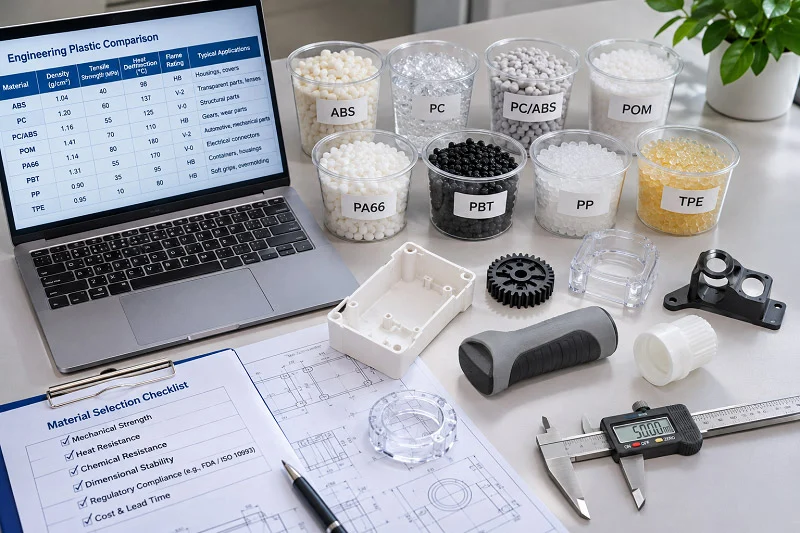
Die Biokompatibilitätsdaten eines Harzlieferanten beschreiben ein Material, nicht Ihr Produkt. Die entscheidende Bewertung erfolgt am fertigen Produkt und berücksichtigt Verarbeitung, Herstellungsverfahren und Rückstände. Daher sind die Materialkontrolle und die Prozessdisziplin des Verarbeiters keine bloßen Dokumente – sie fließen in das biologische Profil ein, das Sie verteidigen müssen.
Die Materialkontrolle des Spritzgießers: Rückverfolgbarkeit, Zertifikate und Änderungsmanagement
Ein kompetenter Spritzgießer kontrolliert die Harzidentität und Chargenrückverfolgbarkeit, verfügt über Analysezertifikate, prüft eingehendes Material, legt eine Richtlinie für Mahlgut fest, kontrolliert Trocknung und Handhabung und führt ein Änderungsmanagement durch, das unbemerkte Materialsubstitutionen verhindert. Nicht offengelegte Materialsubstitutionen stellen ein schwerwiegendes Versagen des Lieferanten dar, keine geringfügige Abweichung: Sie können Ihre Validierung ungültig machen und das von Ihnen ermittelte biologische Profil beeinträchtigen.
Warum die Biokompatibilität am endgültigen, fertigen Produkt bewertet wird
Die Zulassungsbehörden in den wichtigsten Märkten bewerten die Biokompatibilität des gesamten Medizinprodukts in seiner endgültigen Form, einschließlich der Sterilisation, sofern erforderlich, und genehmigen keine einzelnen Materialien separat. Ihre Richtlinien schreiben vor, dass die Risikobewertung nicht nur die Materialien selbst, sondern auch deren Verarbeitung, die Herstellungsverfahren und etwaige Rückstände von Herstellungshilfsmitteln umfassen muss. Daher sind die Prozesskontrolle und die Änderungsmitteilung eines Herstellers für die Biokompatibilität relevant.
Was Sie ein Unternehmen für medizinische Spritzgussteile über die verwendeten Materialien fragen sollten
Fragen Sie nach, welche Harze und Qualitäten für medizinische Anwendungen geeignet sind; wie eine Charge vom Harzsack bis zum ausgelieferten Teil zurückverfolgt wird; wie Mahlgut begrenzt und dokumentiert wird; wie Materialänderungen vor ihrer Umsetzung kommuniziert und genehmigt werden; welche Dokumentation jeder Charge beiliegt; und wie der Verarbeiter Ihre eigene biologische Bewertung mit Prozessinformationen unterstützt. Verlangen Sie von jedem Dokument ein Muster anstatt einer mündlichen Zusage.
Von der Fertigung nach Zeichnung bis zur frühen Einbindung: Unterscheidung von Fähigkeitsstufen
Die Einhaltung von Vorschriften gibt Aufschluss darüber, ob ein Spritzgießer mit einem bestimmten Auftrag betraut werden kann. Die Leistungsfähigkeit zeigt, inwieweit er Sie bei der Definition des Auftrags unterstützen kann. Der Unterschied manifestiert sich im Feedback zum Design, in der Werkzeugstrategie, im Änderungsmanagement und in der Planung der frühen Validierung – und er wird im Gespräch deutlich, nicht in Broschüren.
Was ein nach Zeichnung gefertigter Spritzgießer gut kann
Ein Werkzeugmacher, der nach Zeichnung arbeitet, setzt ein von Ihnen festgelegtes Design und eine Spezifikation um. Bei einem ausgereiften Design mit stabilen Zeichnungen ist dieses Modell effizient und völlig ausreichend. Es stößt jedoch an seine Grenzen, wenn das Design noch offene Fragen aufweist: Toleranzkonflikte, Anguss- und Auswerferbeschränkungen oder Materialentscheidungen, die erst bei Werkzeugbaubeginn relevant werden.
Sichtbare Anzeichen für die Fähigkeit zum frühen Eingreifen
Achten Sie auf Feedback zur Fertigungsgerechtigkeit, bevor die Werkzeugausstattung festgelegt wird. Diskutieren Sie Toleranzen und Materialkompromisse, beziehen Sie sich auf die Gestaltung von Anlaufstellen und Werkzeugen ein, gewährleisten Sie die Kontinuität vom Prototyp bis zur Serienfertigung, ein strukturiertes Änderungsmanagement und planen Sie die Validierung bereits vor der Produktqualifizierung. Testen Sie diese Punkte, indem Sie eine reale Zeichnung mit einer bekannten Schwierigkeit senden und beobachten Sie, ob die Antwort darauf eingeht oder lediglich ein Preisangebot enthält.
WerkzeugbauPrototyping und der Weg zur Produktion
Frühzeitig getroffene Werkzeugentscheidungen schränken das Serienteil ein: Die Angusslage beeinflusst Füll- und Schweißnähte, die Kühlung beeinflusst Zyklus und Verzug, und die Prototypenmethode bestimmt, wie viel des Produktionsprozesses tatsächlich durchlaufen wurde. Kontinuität bedeutet, dass Prototyp und Serienteil in einem nachvollziehbaren Prozess hergestellt werden und nicht in zwei voneinander unabhängigen Schritten.
Änderungsmanagement als die wahre Bewährungsprobe für Partnerschaften
Das Änderungsmanagement ist der beste Indikator dafür, ob eine frühzeitige Einbindung tatsächlich erfolgt. Ein solider Prozess identifiziert die Änderung, bewertet ihre Auswirkungen auf den validierten Zustand und die regulatorischen Dokumente, definiert die erforderliche Revalidierung und holt Ihre Zustimmung vor der Implementierung ein. Fragen Sie nach, was beim letzten Austausch eines Harzes oder Werkzeugs geschah und wer zuerst informiert wurde.
Wie man Bewerber für medizinische Spritzgussunternehmen bewertet und vergleicht
Sobald die Daten vorliegen, benötigt der Vergleich eine Struktur, die Ihr Gerät widerspiegelt und keine allgemeine Rangliste darstellt. Bewerten Sie die vom Rahmenwerk abgedeckten Dimensionen, legen Sie bestimmte Ergebnisse als Abbruchkriterien fest und überprüfen Sie die Schlussfolgerungen der Dokumentenprüfung durch einen Vor-Ort-Besuch.
Erstellung einer gewichteten Scorecard
Bewerten Sie jede Dimension anhand einer definierten Skala und gewichten Sie sie entsprechend den Anforderungen Ihres Produkts und der jeweiligen Phase. Bei einem risikoreichen Implantatprogramm sollten Validierung und Materialkontrolle besonders berücksichtigt werden; bei einem ausgereiften Medizinprodukt der Klasse I hingegen können Kosten und Lieferzeit stärker gewichtet werden. Sie legen die Gewichtungen selbst fest – wichtig ist nur, dass diese vor Erhalt der Angebote festgelegt werden.
| Abmessungen | Nachweise zur Bewertung | Gewicht bei hohem Geräterisiko | Gewicht bei geringem Geräterisiko |
| Geltungsbereich und Echtheit des Zertifikats | Verifiziertes Zertifikat mit Angabe des Standorts und des Formgebungsverfahrens | Hoch | Medium |
| Reinraumnachweis | Klassifizierung und Überwachung von Betriebszuständen | Hoch | Niedrig |
| Validierungsdokumentation | IQ/OQ/PQ-Berichte mit Kriterien, Abweichungen und Schlussfolgerungen | Hoch | Medium |
| Materialkontrolle | Chargenrückverfolgbarkeit, Analysezertifikat, Nachmahlrichtlinie, Änderungsbenachrichtigung | Hoch | Medium |
| Fähigkeitsniveau | DFM-Eingabe, Werkzeugstrategie, Prototypenkontinuität | Medium | Hoch |
| Kommunikation und Änderungsmanagement | Antwortqualität, Genehmigungsworkflow, Eskalationsweg | Medium | Hoch |
Feststellungen, die einen Lieferanten sofort disqualifizieren sollten
Behandeln Sie diese Punkte als Ausschlusskriterien und nicht als Punktabzüge: Zertifikate, die nicht verifiziert werden können oder den Standort und Prozess nicht abdecken, die Weigerung, Validierungsdokumente vorzulegen, die Unfähigkeit, Materialchargen zurückzuverfolgen, nicht offengelegte Materialsubstitutionen, Reinraumangaben ohne Nachweis durch Überwachungsprotokolle und Widerstand gegen Änderungsmanagement. Jeder dieser Punkte mindert die Grundlage der übrigen Bewertung, sodass ein hoher Preis dies nicht ausgleichen kann.
Standortprüfungen und Musterteilprüfungen
Nutzen Sie den Vor-Ort-Besuch, um die Analyse am Schreibtisch zu bestätigen oder zu widerlegen. Prüfen Sie vor Ort, ob die Materialhandhabung dem Verfahren entspricht, ob der Reinraum während der Produktion genutzt wird, ob die Überwachungsaufzeichnungen aktuell sind und ob die Bediener erklären können, wie sie bei Parameterabweichungen vorgehen. Fordern Sie im Konferenzraum die im Voraus angeforderten Dokumente an und notieren Sie, welche verspätet oder unvollständig eintreffen. Prüfen Sie Musterteile anhand der Zeichnung und der Akzeptanzkriterien des Validierungsberichts.
Häufige Fehler, die Käufer bei der Auswahl eines Unternehmens für medizinische Spritzgussteile begehen
Die meisten Lieferantenfehler entstehen lange vor der ersten Lieferung, nämlich durch die Art und Weise der Lieferantenauswahl. Das oben beschriebene System dient dazu, eine geringe Anzahl wiederkehrender Fehler zu vermeiden.
Die erste Möglichkeit besteht darin, ein Zertifikat als Abschluss zu betrachten.
Eine PDF-Datei mit dem ISO-13485-Logo ist bedeutungslos, solange man nicht die zertifizierte Einrichtung, den Standort, den Tätigkeitsbereich und den aktuellen Status des Zertifikats bei der ausstellenden Stelle überprüft hat. Ein Zertifikat, das von einer Muttergesellschaft oder einer Handelsniederlassung ausgestellt wird und weder das Werk noch die Spritzgussabteilung nennt, ist eine häufige und kostspielige Entdeckung.
Die zweite Möglichkeit besteht darin, eine Reinraumklassennummer als Beschreibung der Umgebung zu akzeptieren.
Eine Partikelklasse ist eine Klassifizierung der Partikelkonzentration unter Berücksichtigung eines bestimmten Belegungszustands und einer bestimmten Partikelgröße. Ohne die Daten zum Betriebszustand und die Überwachungshistorie wissen Sie nicht, was im Raum geschah, während Ihre Teile gefertigt wurden – oder ob sich Ihre Teile überhaupt darin befanden.
Der dritte Ansatz besteht darin, die Validierung als ein zu sammelndes Dokument zu betrachten, anstatt als einen zu pflegenden Zustand.
Ein Validierungsbericht ohne Akzeptanzkriterien oder der auf einer anderen Maschine erstellt wurde, zeigt lediglich, dass der Spritzgießer die erforderlichen Unterlagen zusammenstellen kann. Was Sie benötigen, ist der Nachweis, dass der Prozess hinterfragt, Abweichungen untersucht und der validierte Zustand durch das Änderungsmanagement sichergestellt wurde.
Die vierte Annahme ist, dass ein Datenblatt für das Harz die Biokompatibilität regelt.
Die Bewertung bezieht sich auf das fertige Endprodukt, einschließlich Verarbeitung, Herstellungsverfahren und Rückstände. Ein Verarbeiter, der Material austauscht, ohne Sie darüber zu informieren, hat einen Eingangsparameter dieser Bewertung verändert.
Der fünfte Punkt ist die Kaufkraft aufgrund der Stärke der Marketingsprache.
Eine frühzeitige Einbindung zeigt sich im DFM-Feedback vor der Werkzeugauswahl, in Diskussionen über Werkzeug- und Gate-Design, in der Kontinuität von Prototyp bis Serienproduktion und in einem nachvollziehbaren Änderungsmanagementprozess. Fragen Sie nach dem letzten Änderungsdokument und prüfen Sie, wie damit umgegangen wurde.
Der sechste Spieler erzielt ein Tor vor der Disqualifikation.
Eine gewichtete Bewertungsmatrix ist nützlich, um Lieferanten zu vergleichen, die die Ausschlusskriterien bereits erfüllt haben. Wird sie zu früh angewendet, kann ein günstiger Preis und ein schnelles Angebot ein nicht verifizierbares Zertifikat übertrumpfen.
Die siebte Möglichkeit ist, den Vor-Ort-Besuch auszulassen oder ihn als Höflichkeitsbesuch zu behandeln.
Die Realität sieht so aus, dass Verfahren und Praxis aufeinandertreffen, und die Kluft zwischen ihnen ist das, was eine Prüfung letztendlich aufdecken wird.
Nichts davon erfordert eine große Qualitätsorganisation. Es bedarf einer bestimmten Abfolge: Zertifikat prüfen, Umgebung untersuchen, Validierungsdokumente lesen, Materialkontrollen testen, Leistungsfähigkeit prüfen und schließlich bewerten. In dieser Reihenfolge durchgeführt, ist jeder Schritt im Verhältnis zu dem, was er schützt, kostengünstig.
NOBLE als Partner für Ihr Projekt im Bereich medizinischer Spritzgussteile

NOBLE ist ein in China ansässiger Auftragsfertiger, der medizinische Spritzgussprojekte vom Prototyp bis zur Serienproduktion unterstützt . Das Unternehmen ist nach ISO 9001:2015 und ISO 13485:2016 zertifiziert und bietet ein umfassendes Leistungsspektrum, das von der Konstruktion bis zur Montage reicht und nicht nur die Produktion umfasst – ein entscheidender Unterschied bei der Bewertung von frühzeitiger Einbindung, Werkzeugkontinuität und Nachbearbeitung unter einem einheitlichen Qualitätssystem.
Lesen Sie dies im Kontext des oben genannten Rahmens, nicht anstelle desselben. Die Zertifizierung ist ein erster Filter, kein endgültiges Ergebnis: Prüfen Sie, ob der Geltungsbereich des Zertifikats den Standort und die Spritzgussaktivitäten benennt, die Ihr Bauteil herstellen, und fordern Sie die in den Abschnitten zu IQ/OQ/PQ und Materialrückverfolgbarkeit beschriebenen Validierungs- und Materialkontrollnachweise an. NOBLE bietet im Rahmen seines Leistungsumfangs einen einzigen Fertigungspartner, der Ihr Projekt von der Prototypenfertigung bis zur Serienproduktion begleitet und dabei auch Design- und Montageunterstützung bietet. Ob dies für Ihr Produkt geeignet ist, hängt von Ihrer Risikoklassifizierung, Ihren regulatorischen Verpflichtungen und den von Ihnen direkt überprüften Nachweisen ab.
Häufig gestellte Fragen eines Unternehmens für medizinische Spritzgussteile
Die folgenden Antworten wenden die Prüfmechanismen des Rahmenwerks auf die am häufigsten gestellten Fragen von Käufern an.
Wie kann ich feststellen, ob ein ISO 13485-Zertifikat tatsächlich die Fabrik und die Prozesse abdeckt, in denen mein Bauteil hergestellt wird?
Lesen Sie die Angaben zur zertifizierten juristischen Person, die angegebene Adresse und den Tätigkeitsbereich und bestätigen Sie diese Angaben anschließend bei der ausstellenden Zertifizierungsstelle. Ein Zertifikat, das von einer Muttergesellschaft oder einer Handelsniederlassung ausgestellt wird und Ihre Produktionsstätte oder Spritzgussanlage nicht namentlich nennt, wird nicht geprüft.
Worauf sollte ich bei einem Reinraum neben der Reinraumklasse achten, und welche Prozesse müssen tatsächlich darin stattfinden?
Erfragen Sie den Nutzungszustand (im Ist-Zustand, im Ruhezustand oder in Betrieb), die klassifizierten Partikelgrößen und die Überwachungstrends, die der Reklamation zugrunde liegen; der Betriebszustand beschreibt den Formgebungsprozess unter Anwesenheit von Personen und Maschinen. Bestätigen Sie anschließend, welche Schritte – Formgebung, Handhabung, Montage, Verpackung, Inspektion – tatsächlich innerhalb der kontrollierten Zone durchgeführt werden.
Was genau zeigen IQ, OQ und PQ jeweils an, und welche Nachweise sollte mir ein Lieferant vorlegen können?
IQ belegt, dass die Ausrüstung und die zugehörigen Systeme gemäß Spezifikation und Dokumentation installiert sind; OQ zeigt, dass der Prozess innerhalb der definierten Grenzen im vorgesehenen Zeitfenster abläuft; PQ belegt reproduzierbare Ergebnisse unter normalen Produktionsbedingungen. Für jeden dieser Punkte ist ein Bericht mit Parametern, Akzeptanzkriterien, Begründung der Stichprobenauswahl, Ergebnissen, untersuchten Abweichungen und einer Schlussfolgerung zu erwarten.
Warum ist Biokompatibilität eine Frage des Endprodukts und nicht eine Frage des Harzdatenblatts?
Da die Bewertung das Produkt in seiner endgültigen, fertigen Form, einschließlich gegebenenfalls der Sterilisation, umfasst und Verarbeitung, Herstellungsverfahren und Rückstände von Herstellungshilfsmitteln – nicht nur das Harz – einschließt, und da Zulassungsbehörden keine einzelnen Materialien freigeben oder genehmigen, kann ein Lieferantendatenblatt die biologische Bewertung Ihres Produkts nicht abschließend beurteilen.
Welche beobachtbaren Fähigkeiten unterscheiden einen Hersteller, der nach Zeichnung fertigt, von einem, der sich frühzeitig in die Designphase einbringen kann?
Achten Sie auf Feedback zur Fertigungsgerechtigkeit vor der Werkzeugauswahl, Diskussionen über Toleranzen und Materialabwägungen, Input zu Anlaufstellen und Werkzeugen, Kontinuität von Prototyp zu Serienproduktion sowie Validierungsplanung, die vor der Produktqualifizierung beginnt. Prüfen Sie dies anhand konkreter Beispiele aus der Vergangenheit und der zugehörigen Dokumentation, nicht indem Sie fragen, ob der Spritzgießer frühzeitig eingebunden wird.
Wie sollte ich Lieferanten gewichten und bewerten, und welche Ergebnisse sollten einen Lieferanten von vornherein ausschließen?
Die Bewertung erfolgt nach Geräterisiko und Projektphase: Zertifikatsumfang und -authentizität, Reinraumnachweise, Validierungsdokumentation, Materialkontrolle, Fähigkeitsniveau und Änderungsmanagement. Nicht verifizierbare oder nicht im Geltungsbereich liegende Zertifikate, abgelehnte Validierungsberichte, nicht rückverfolgbare Materialchargen, nicht offengelegte Substitutionen und nicht belegte Reinraumangaben sind Abbruchkriterien und keine Punktabzüge.
Was bietet NOBLE für ein Projekt im Bereich medizinischer Spritzgussteile an?
NOBLE ist ein in China ansässiger Auftragsfertiger mit den Zertifizierungen ISO 9001:2015 und ISO 13485:2016. Das Unternehmen bietet ein umfassendes Leistungsspektrum von der Konstruktion bis zur Montage, nicht nur die Produktion, und unterstützt im Rahmen dieses Spektrums sowohl Prototypenbau als auch Serienfertigung.






