
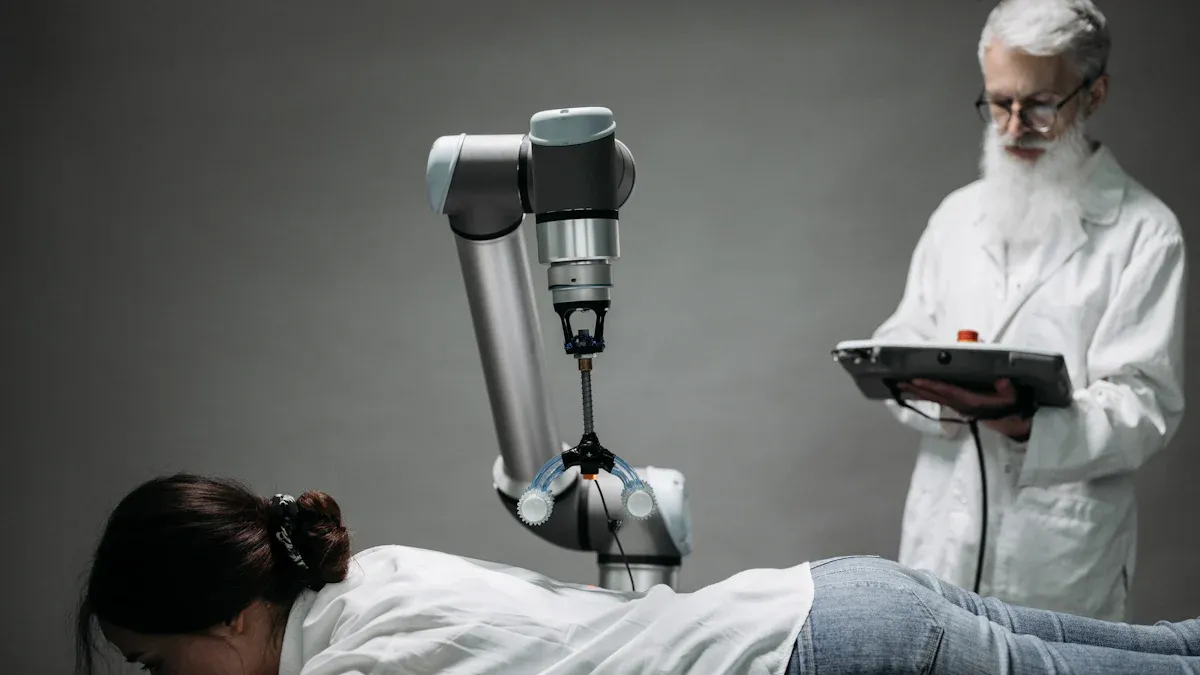
一個簡單的方案就能幫助所有從事醫療器材設計的人。無論是專家或新手,都會面臨各種問題,例如高昂的成本、嚴格的規定以及細緻的風險評估。
| 挑戰類別 | 問題範例 |
| 開發成本 | 高額研發投入、臨床試驗、特殊技能 |
| 監管複雜性 | 處理 FDA、ISO 13485、IEC 60601 和 MDR 法規相關事宜 |
| 製造挑戰 | 尋找技術嫻熟的合作夥伴,保持質量,管理產品生命週期 |
清晰明確的步驟能夠確保每一步都安全、良好且合法。
關鍵要點
- 首先,要了解使用者真正需要什麼,才能製造出安全且優質的醫療器材。
- 提前製定規則和風險控制措施,以避免代價高昂的延誤並確保安全。
- 使用清晰的設計步驟並記錄細節以幫助製作設備,並遵守規則。
- 儘早測試 模型 經常聽取使用者回饋,以便在設備獲得批准之前進行改進。
- 我們會持續檢查已售出的設備,以解決問題並長期保障用戶安全。
用戶需求
了解使用者需求是打造優秀醫療設備的第一步。團隊應該深入了解用戶的真實需求,而不是僅僅猜測或假設。這有助於設備在實際應用中發揮良好作用。
有可能的使用
監管機構表示,預期用途是指該設備的主要用途。它涵蓋了所針對的健康問題、適用人群、使用場所和功能。製造商必須在所有文件、標籤和廣告中明確說明預期用途。這些文件必須相互一致。如果不一致,可能會延緩審批和銷售。 ISO 13485 和 FDA 指南等規則需要完整的細節,而不僅僅是簡短的說明。預期用途決定了整個規則的製定,並有助於證明設備的安全性和有效性。
利害關係人的意見
儘早從利害關係人收集意見有助於製造更好的設備。利害關係人包括醫生、病人、企業人士和規則專家。我們可以透過多種方式獲取回饋:
- 調查和重點 團體 指出問題和需求。
- 觀察人們 工作 幫助我們了解每天發生的事情。
- 與使用者溝通和測試可以顯示哪些方面容易,哪些方面困難。
- 市場調查可以發現市場缺乏的和需要的。
以使用者為中心的設計運用所有這些方法來傾聽使用者的需求。我們會清楚分享設計理念,並驗證其可行性。儘早引入規則和市場需求可以加快專案進度。我們必須始終考慮風險,並在每個步驟中排除潛在危險。製作和測試模型有助於我們獲得回饋並不斷改進。運用人因工程確保設備安全、易用,並能滿足所有使用者的需求。
提示:與真實用戶交流,而不是僅僅猜測,有助於製造更安全、性能更好、銷量更高的設備。
醫療器材分類
了解如何對醫療器材進行分類至關重要。這一步驟有助於整個流程順利進行。監管機構會根據風險對器械進行分類。美國食品藥物管理局 (FDA) 將器械分為三類:I 類器械為低風險器械,例如壓舌板;II 類器械為中等風險器械,例如導管;III 類器械為高風險器械,例如冠狀動脈支架。每類器械都有其自身的規則。 I 類器械只需遵守一般控制措施;II 類器械需要遵守一般控制措施和特殊控制措施;III 類器械必須獲得上市前批准。這套分類體系會影響器械的銷售速度。
監管途徑
不同地區有不同的審批流程。下表列出了美國、歐洲和亞洲的主要審批流程:
| 地區 | 主要監管途徑/項目 | 主要特點/說明 |
| 美國 | FDA 510(k) 認證、全新產品認證、上市前核准 (PMA)、突破性醫療器材計劃 | 510(k) 適用於類似器械,De novo 適用於低/中等風險的新器械,PMA 適用於高風險器械,BDP 適用於創新器械。 |
| 歐洲 | 醫療器材法規 (MDR)、衛生技術評估法規 (HTAR) | MDR協調歐盟規則,HTAR著重於臨床和成本效益,聯合評估將於2026年開始。 |
| 亞洲 | 國際災難救濟基金會 (IMDRF)、MDSAP | 國際協調,MDSAP允許單一審計結果被多個國家接受。 |
製造商必須為他們的設備選擇正確的發展方向。我們應該考慮產品定位和市場需求。儘早做出選擇有助於避免因延誤而造成的成本損失。
早期規劃
儘早規劃規則可以避免日後出現問題。我們應該從一開始就追蹤規則。憑藉NOBLE可靠的設計和開發專業知識,我們可以自信地使用專用軟體和儀表板來監控進度。我們可以使用專用軟體和儀表板來觀察進度。妥善保存記錄,例如設計歷史文件和風險管理文件,有助於追蹤所有事項。透過儘早讓NOBLE的專業技術團隊參與進來,企業可以在風險升級之前識別並降低風險。 FDA的創新路徑計劃表明,儘早與規則制定小組合作有助於更快地獲得批准。我們設定了明確的目標並就所需數據達成一致,就不會浪費時間進行過多的測試。良好的規劃確保設備安全有效,這有助於設備更快上市。
設計控制
設計控制對於生產安全產品至關重要。 FDA和 ISO 13485 標準均要求企業必須採用清晰明確的流程。憑藉 NOBLE 久經考驗的設計和製造能力,流程得到高效管理,確保每一件醫療器材都安全可靠,並能如預期發揮作用。 NOBLE 經驗豐富的技術團隊在各個階段為客戶提供支援—從初步規劃、原型製作到最終產品驗證。他們對品質和合規性的高度重視,確保設計控制得到嚴格執行,從而降低出錯或召回的風險。
文档
良好的文件記錄對於遵守規則和追蹤變更至關重要。 FDA 21 CFR 第 820.30 部分和 ISO 13485:2016 標準均對設計控制有相關規定。下表展示了這些規定的對應:
| FDA 21 CFR 第 820.30 部分設計控制要素 | ISO 13485:2016 設計與開發條款 |
| (a)總則 | 7.3.1常規 |
| (b)設計與開發規劃 | 7.3.2 設計與開發規劃 |
| (c)設計輸入 | 7.3.3 設計與開發投入 |
| (d)設計輸出 | 7.3.4 設計與開發成果 |
| (e)設計評審 | 7.3.5 設計與開發評審 |
| (f)設計驗證 | 7.3.6 設計和開發驗證 |
| (g)設計驗證 | 7.3.7 設計和開發驗證 |
| (h)設計轉移 | 7.3.8 設計與開發轉移 |
| (i)設計變更 | 7.3.9 設計與開發變更 |
| (j)設計歷史文件 | 7.3.10 設計和開發文件 |
表格中的每一項都代表一個需要記錄的步驟。我們會記錄計畫、輸入、輸出、評審、檢查和變更,同時維護一個包含所有詳細資訊的設計歷史文件 (DHF)。該文件對審核和規則檢查非常有用。
注意:如果缺少記錄,審核流程可能會緩慢甚至中止。沒有記錄,就很難證明設備安全且符合所有規定。
良好的記錄有助於我們追蹤每一個選擇和變更。一旦出現問題,我們就能迅速找到並解決問題。 Bjork -Shiley心臟瓣膜召回事件表明,糟糕的記錄和薄弱的設計控制會損害患者利益,並給公司帶來麻煩。良好的記錄能夠保障病人和公司的安全。
風險管理
風險管理是設計控制的重要組成部分。 ISO 14971 是醫療器材風險管理的主要準則。該過程包含多個步驟:
- 風險管理規劃我們制定了風險工作的計畫、目標和任務。
- 風險分析我們發現危險,並猜測它們發生的可能性和嚴重程度。
- 風險評估我們根據既定規則選擇需要控制的風險。
- 風險控制我們選擇並採用諸如設計變更、安全部件或使用者訓練等方法。
- 殘餘風險可接受性我們檢查剩餘風險是否可以接受。
- 風險管理審查我們會審查所有風險評估工作和結果。
- 生產和後製監控我們會在設備售出後注意風險。
提示:讓工程、品質、行銷和使用者部門的人員協助找出所有風險。
NOBLE 將設計控制和風險管理整合為統一的流程。我們全面的驗證和確認測試確保風險控制措施有效可靠。這種方法不僅降低了出錯和代價高昂的召回事件的發生機率,而且還有助於全面遵守監管規定,從而保護患者和您的聲譽。
設計輸入
資格
設計輸入是醫療器材專案的核心理念。我們必須認真、清楚地撰寫這些意見。良好的設計輸入有助於設備滿足使用者需求並符合規範,也有助於後續的檢查和測試。
優秀的設計方案包含以下關鍵要素:
- 使用清晰易懂的語言,以免造成誤解。
- 確保每條語句都能被測試。
- 將每個輸入與使用者的需求和預期用途連結起來。
- 滿足所有效能、規則、功能和安全需求。
- 借鑒標準、規則、舊項目、其他產品、使用者回饋和模型中的想法。
- 請專人審核並批准輸入內容。
- 不要允許任何令人困惑或混淆的陳述。
FDA規定,製造商必須記錄其設計輸入流程。這些步驟必須闡述預期用途和使用者需求。 ISO 13485:2016標準規定,設計輸入必須包含功能、性能、安全性和法規要求。此外,也必須參考以往設計和風險評估工作中的資訊。製造商可能需要花費專案總時間的30%來完成此步驟。如果輸入不明確,產品上市後可能會出現嚴重問題。
風險分析
這一階段的風險分析有助於我們及早發現危險。透過排查所有可能的故障,我們可以在產品進入患者體內之前消除風險。記錄下做出安全決策的原因至關重要。這有助於確保設備安全,並避免召回。
| 例 | 根本原因 | 在設計輸入階段透過風險分析進行預防 |
| 使用者需求翻譯不足 | 設計輸入忽略了使用者對材料安全性的需求,導致皮膚刺激。 | 早期風險檢查、可用性測試以及用戶需求、材料細節和測試計劃之間的跟踪 |
| 缺少關鍵輸出的驗證 | 設計變更未與更新的驗證步驟關聯,導致效能問題 | 良好的變更管理、自動連結到測試以及更新的記錄 |
| 組件不相容問題發現太晚了 | 韌體和硬體不協調,導致設備召回 | 團隊評審、協作以及對變更的更好控制 |
進行風險分析有助於我們在隱患惡化之前將其消除。這能讓所有人相信該設備安全可靠。憑藉NOBLE的專業技術支援和豐富的風險管理經驗,我們可以主動識別並解決問題。
概念和可行性
發展觀念
概念開發是將使用者需求轉化為創意的過程。憑藉NOBLE強大的設計和原型製作能力,我們可以透過草圖和早期模型探索各種概念。在早期階段,我們會製作簡單的模型或圖片,幫助大家了解設備的運作原理。
大多數醫療器材創意都無法通過這一步。我們中的許多人在研發初期就遭遇失敗。大約90%的醫療技術創意在第一次測試中就被淘汰。下表列出了許多創意無法推進的原因:
| 失敗原因 | 產品說明 |
| 未滿足的用戶需求 | 該設備要么無法解決實際問題,要么難以使用。 |
| 缺乏專業知識 | 我們缺乏相應的技能或規則知識。 |
| 監管問題 | 我們對審批和規則的規劃不夠完善。 |
| 有限的資源 | 我們人手和資金都不夠。 |
| 溝通不暢 | 我們不會分享訊息 |
我們邀請工程、臨床和法規領域的專家參與。在推進專案之前,我們也會確認他們的想法是否符合使用者需求。透過與NOBLE合作,我們能夠獲得工程、臨床和監管領域的專家支援。 NOBLE的協作模式確保每個想法不僅在技術可行性方面得到評估,而且在使用者相關性方面也得到評估。這種在專案早期就與實際需求保持一致的做法,有助於避免代價高昂的錯誤,並為產品成功上市奠定基礎。
可行性研究
可行性研究旨在檢驗某個想法在現實生活中是否可行。 NOBLE 採用多種方法來測試這個想法的可行性。其中一些方法包括:
- 與用戶交流,了解這個想法是否對他們有幫助。
- 進行一些小測試,看看設備是否正常運作。
- 利用研究來了解可能發生的情況。
- 結合資料和使用者想法,呈現完整視圖。
- 測試如何收集資料以及如何使用該設備查找問題。
NOBLE會評估設備的安全性及可生產性,並檢查生產所需的資源是否到位。在美國,約75%的醫療器材新創公司失敗,通常是因為我們忽略了這個步驟。嚴謹的研究有助於我們避免重大錯誤,並且做得更好。
醫療設備原型設計
迭代測試
原型製作使我們能夠將想法轉化為真實、可觸及的設備。在NOBLE,我們專注於建立可在真實環境中測試的醫療產品早期版本。透過與醫療專業人員和最終用戶的緊密合作,我們收集寶貴的回饋,以確定哪些方面有效,哪些方面需要改進。這個過程稱為迭代測試,是NOBLE開發方法的關鍵組成部分,確保每個原型都朝著安全、有效且用戶友好的最終產品不斷邁進。
在每個研發週期中,NOBLE 的工程師和設計師都會根據實際測試結果進行針對性改進。我們可能會調整形狀、尺寸或材料,以提升舒適度、易用性或性能。例如,如果某個裝置感覺太重,NOBLE 的團隊可以迅速探索並製作原型,在下一個版本中採用更輕的材料。醫療專業人員會在受控環境中測試這些改進,以確保設備易於使用、安全可靠,並且經久耐用,能夠滿足日常臨床使用需求。
NOBLE 的迭代原型設計流程旨在儘早發現並解決問題——遠在產品上市之前。這不僅節省了時間和開發成本,還能確保設備符合安全法規和品質標準。每一輪回饋和改進都使設計更接近使用者的實際需求。在每個迭代周期中,NOBLE 都致力於推動產品最終版本穩定可靠,並達成所有專案目標。
用戶反饋
使用者回饋是打造優質醫療器材的關鍵環節。我們需要製定清晰的計劃,在原型製作過程中收集並利用回饋。首先,我們會設定回饋目標,並選擇合適的使用者來測試設備。然後,我們會決定何時以及如何徵求回饋意見,例如透過訪談、問卷調查或實際操作試驗。
收集和使用回饋的最佳實踐包括:
- 明確回饋目標和目標用戶.
- 選擇適合設備和使用者的回饋方式。
- 整理並研究回饋意見,找出其中的規律。
- 利用回饋 進行設計更改.
- 檢查更改是否能改善設備,並視需要調整流程。
我們使用各種工具來追蹤和分析用戶回饋。我們致力於讓設備更安全、更易用、更有效。透過傾聽使用者的聲音,我們可以發現一些在實驗室測試中可能無法發現的問題。這個過程有助於打造一款在實際使用上表現良好、滿足使用者需求的裝置。
驗證和確認
設計驗證
設計驗證旨在檢查設備是否符合設計預期。我們透過此步驟確保設備在繼續下一步之前能夠正常運作。
設計驗證的一些重要面向包括:
- 我們需要把檢查步驟寫下來。
- 我們會進行測試,查看設備,並使用模型。
- 所有結果都必須以報告和記錄的形式記錄。
- 如果出現問題,我們會修復並再次檢查。
在NOBLE,我們的主要目標是確保每台設備都符合最初的設計方案,並能安全有效地運作。一旦發現任何問題,我們的專家團隊會迅速進行必要的設計變更和重新測試,以確認改進效果。這種積極主動的方法有助於避免代價高昂的延誤、產品召回和監管方面的阻礙,從而確保研發按計劃進行,並最終順利推向市場。
設計驗證
NOBLE 的設計驗證可確保該裝置在真實使用者的實際使用情境中能夠如預期運作。我們使用實際原型或接近最終版本的原型進行全面測試,以確保產品安全、有效並已做好上市準備。
設計驗證的步驟通常包括:
- 制定明確的計劃,並為人們提供就業機會。
- 寫下使用者需要什麼以及設備的使用方式。
- 設定明確的目標和方法來檢查設備是否通過測試。
- 與不同領域的專家一起檢視設計方案。
- 在真實或模擬環境下測試設備。
- 測試真實使用者是否能夠輕鬆使用該裝置。
- 檢查風險並根據需要測試軟體。
- 將所有結果寫在… 設計史ory 檔案(DHF).
- 審核並同意對設計進行的任何更改。
- 確保設計稿已準備就緒,可以開始製作。
驗證可能包括臨床試驗、檢查包裝和查看標籤。我們必須證明該設備對使用者有效。我們會保留所有記錄,以便日後接受檢查。
醫療器械製造
品質管制
品質控制對於生產安全可靠的醫療器材至關重要。在NOBLE,我們嚴格遵循ISO 13485等標準,指導我們工作的每一個環節。我們利用先進的工具、電腦建模和模擬技術,在生產開始前就及早發現潛在問題。
我們採用智慧製造系統——由精密機械和自動化技術驅動——幫助我們更快、更穩定地交付成果。 NOBLE 團隊接受持續培訓,以掌握最新的品質標準和法規動態。
我們在設備開發的每個階段都遵循嚴謹的流程。這包括對功能、耐用性、安全性、環境適應性和清潔性進行全面測試。在NOBLE,跨職能專家會對每個設計進行審查,以便在大規模生產前及早發現問題並降低風險。
我們完善的品質管理系統 (QMS) 涵蓋從設計到交付的每個階段,確保全程可追溯性和合規性。透過定期審核和積極主動的風險管理,NOBLE 始終保持最高標準。與像 NOBLE 這樣通過 ISO 13485 認證的製造商合作,能夠建立信任、保護患者,並確保產品長期成功。
供應商管理
供應商管理對於生產優質安全的醫療器材至關重要。企業必須確保供應商遵守相關法規和行業標準。例如,FDA 21 CFR 820.50 和 ISO 13485:2016 第 7.4 節等法規都要求企業對供應商進行檢查和監督。 NOBLE 使用現代化的品質管理系統 (QMS) 軟體即時追蹤供應商的績效、合規性和潛在風險。這種積極主動的方法有助於我們及早發現問題,避免延誤,並確保每台醫療器材都使用高品質的組件。
現代品質管理系統(QMS)軟體幫助企業更好地監管供應商。它能檢查供應商的營運情況,確保我們遵守相關規定,並及早發現問題。定期檢查供應商可以保持供應鏈的穩健,並使其隨時應對變化。良好的供應商管理有助於維持高品質並滿足各項規定要求。
監管提交
文件準備
準備監管申報需要周詳的計劃和組織。在NOBLE,我們幫助團隊收集和準備所有必需的文件,以滿足FDA、歐洲MDR和ISO 13485等全球標準。
流程首先從建立技術文件開始。這包括設備設計、製造流程、風險管理細節,以及設備符合安全性和性能標準的證明。我們會協助撰寫清晰的使用說明(IFU),檢查標籤和包裝是否符合規範,並確保所有文件已準備好進行電子提交。
在提交文件之前,NOBLE 會仔細審查所有資料,確保其準確性和品質。我們也會協助撰寫一份強而有力的申請信,概述設備功能並提供有效證明。提交後,NOBLE 會持續跟進,追蹤審核進度,並協助回覆監管機構的問詢。此外,我們也會支援上市後監測工作,例如收集臨床回饋和報告任何問題。
對於包含軟體的設備,NOBLE 可協助準備所有必要的軟體文檔,包括關注等級聲明、危害分析、設計細節和可追溯性矩陣。
審批流程
醫療器材的審批流程因地區和器材類型而異。在美國,FDA提供幾種審批途徑。 510(k)途徑大約需要3到9個月。 De Novo途徑大約需要1到1.5年。高風險器械的PMA途徑大約需要1.5到2年。在歐洲,由於法規較嚴格且公告機構數量有限,因此合格評定通常需要一年以上時間。
| 地區 | 平均審核時間 |
| 美國(510(k)途徑) | 大約3到9個月 |
| 美國(從頭途徑) | 大約1到1.5年 |
| 美國(PMA途徑) | 大約1.5到2年 |
| 歐洲(合格評定) | 通常超過1年 |
製造商應密切注意申報狀態,及時回覆監管機構的問詢,並做好接受審核或檢查的準備。核准後,公司必須持續監控設備運作情況,並維護好品質管理系統。
上市後活動
監控
醫療器材上市後,企業必須密切注意其運作。上市後監測(PMS)有助於及早發現問題,並保障用戶安全。美國和歐洲都制定了嚴格的上市後監測法規。下表列出了兩國法規的異同:
| 方面 | 美國(FDA) | 歐洲(歐盟醫療器材法規 2017/745) |
| 監理依據 | 21 CFR 第 803 部分(醫療器材報告)、21 CFR 第 822 部分(上市後監測) | 歐盟醫療器材法規(EU MDR 2017/745)附件三上市後監測要求 |
| 報告時間表 | 不良事件報告應在知悉後30天內提交。 | 嚴重事件的報告期限為2天、10天或15天,取決於事件的嚴重程度。 |
| PMS 計劃要求 | 根據FDA要求,需制定上市後監測計畫;該計畫必須涵蓋具體的監測問題。 | 所有設備均需制定全面的上市後管理系統 (PMS) 計畫;採用整體生命週期方法,包括主動資料收集。 |
| 資料收集方法 | 不良事件調查及根本原因分析 | 主動且有系統地收集數據,包括使用者回饋、文獻、註冊資訊和社群媒體數據。 |
| 上市後臨床追蹤(PMCF) | 根據FDA的命令,某些設備需要這樣做。 | PMCF計劃是PMS計劃的強制性組成部分;持續的臨床數據收集和評估 |
| 報告義務 | 提交不良事件報告,如有新信息,則提交補充報告。 | 定期報告包括:I類藥物的上市後監測報告(PMS報告)、IIa類及以上藥物的定期安全性更新報告(PSUR)、以及更高等級藥物的安全性和臨床表現總結報告(SSCP)。 |
| 監測期 | 自 FDA 指令發布之日起 15 個月內生效;最長可持續 36 個月。 | 貫穿設備整個生命週期 |
| 警戒定義 | 報告可能導致嚴重傷害或死亡的不良事件和故障 | 警戒措施包括嚴重事件報告,並已整合到績效管理系統中。 |
| 風險管理整合 | 根本原因調查和糾正措施 | 與產品管理服務活動整合的持續生命週期風險管理 |
PMS(上市後管理系統)使用多種類型的資料。我們從臨床報告、投訴、事件日誌、社交媒體和設備清單中收集資訊。我們使用專用工具來尋找規律並提高安全性。 PMS計劃必須與每種裝置的風險等級相符。如果我們發現問題,必須迅速採取行動並予以解決。
持續改進
持續改善是確保醫療器材安全、有效和可靠的關鍵。在NOBLE,我們採用上市後臨床追蹤(PMCF)來收集器材效能的真實世界數據。 PMCF幫助我們識別新的風險,確認長期安全性,並確保器械持續滿足使用者需求。 NOBLE與醫療專業人員和監管機構緊密合作,審查數據並根據需要更新器材。
包括NOBLE在內的許多公司都遵循精益改善(Kaizen)原則—在各個領域持續進行小幅改善。我們鼓勵每位團隊成員貢獻想法,以提高品質並減少浪費。透過現場巡視(Gemba walk)、品質圈和視覺化管理等工具,NOBLE能夠積極主動地及早發現並解決問題。這些做法降低了錯誤率,提高了效率,並有助於確保生產的可靠性。
持續改進也意味著要隨時了解不斷變化的法規並採用新技術。 NOBLE 會記錄每一次變更,評估其影響,並確保更新能同時提升安全性和效能。這種細緻的追蹤有助於建立監管機構、使用者和合作夥伴之間的信任。
成功的專案遵循清晰、結構化的步驟,從始至終貫徹執行。在NOBLE,靈活的生產系統、完善的風險管理和使用者培訓有助於確保專案成功。我們的品質管理系統 (QMS) 和風險控制旨在保護患者並支援全面合規。本指南也可作為檢查清單,幫助團隊避免錯誤、維持進度,並將安全有效的醫療器材推向市場。
許多公司運用改善(Kaizen)理念來提升業績。改善意味著經常進行小的改進。所有員工都可以分享想法,以提高品質並減少浪費。我們利用現場巡視(Gemba walk)、品質圈和視覺化工具來發現並解決問題。這些措施可以減少錯誤,並有助於生產更多產品。
持續改進也意味著學習新規則和使用新技術。我們必須記錄每一次改動,並檢查是否對設備有幫助。這有助於建立使用者和規則團隊的信任。
常見問題
醫療器材研發過程中最重要的一步是什麼?
所有步驟都很重要,但了解使用者需求才是首要任務。儘早了解使用者需求的人才能製造出更安全的設備。這一步有助於指導選擇,避免代價高昂的錯誤。
研發一款醫療器材需要多久時間?
所需時間取決於設備類型。簡單的設備可能需要一到兩年。更複雜或風險更高的設備可能需要三到七年。規則和測試會延長這個過程。
為什麼風險管理在這個過程中至關重要?
風險管理旨在保障病患和企業的安全。我們會尋找潛在危險、控制風險,並將採取的措施記錄下來。這有助於避免產品召回,並確保符合 ISO 14971 等相關標準。
如果設備在上市後監測中失敗會發生什麼事?
如果設備故障,公司必須進行檢查並報告問題。我們可能會召回設備、修改使用說明或重新設計設備。規則小組會監控這些步驟,以確保使用者安全。







