

Firmę zajmującą się formowaniem wtryskowym w medycynie łatwo znaleźć, ale trudno ją zakwalifikować. Katalogi wymieniają ich setki, większość posiada co najmniej jeden certyfikat, a prawie wszystkie opisują się w ten sam sposób. Trudność nie polega na znalezieniu dostawcy, ale na podjęciu decyzji, na podstawie dowodów, które można obronić, czy dany dostawca powinien mieć pozwolenie na produkcję komponentu, który będzie umieszczany w ciele pacjenta.
Stawka jest raczej strukturalna niż komercyjna. Po złożeniu zamówienia system jakości firmy formierskiej, jej kontrolowane środowisko, rejestry materiałów i dokumentacja walidacyjna stają się częścią dokumentacji regulacyjnej Twojego urządzenia. Jeśli regulator, jednostka notyfikowana lub audytor klienta zapyta, skąd wiesz, że dana część jest konsekwentnie wytwarzana zgodnie ze specyfikacją, odpowiedź będzie zawierać dowody od tego dostawcy — lub ujawni, że nigdy ich nie uzyskałeś.
Niniejszy przewodnik określa powtarzalną sekwencję oceny: autentyczność i zakres certyfikatu, wymagania dotyczące pomieszczeń czystych, walidacja procesu, kontrola materiałów i biokompatybilności, poziom zdolności, a na koniec ważone porównanie z twardymi czynnikami dyskwalifikującymi. Kolejność jest celowa. Każdy kolejny etap jest tańszy od poprzedniego, więc dostawca, który zawiedzie na wczesnym etapie, zostaje wyeliminowany, zanim poświęcisz na to czas inżynierów. Ramy są aktualne na listopad 2026 r.; standardy i wymagania regulacyjne ulegają zmianie, dlatego przed wykorzystaniem ich w zgłoszeniu należy ponownie sprawdzić konkretne wydania i daty wejścia w życie.
Co Dyrektorem Firma zajmująca się formowaniem wtryskowym rzeczywiście przyczynia się do Twojego urządzenia
Zanim ocenisz firmę formierską, ustal, za co będzie odpowiedzialna. Dostawca produkujący części z tworzyw sztucznych i dostawca działający w ramach medycznego systemu jakości to dwie różne firmy, a wymagane dowody różnią się w zależności od sytuacji. To rozróżnienie decyduje o tym, które certyfikaty są ważne, jakie dokumenty musisz posiadać i w jakim stopniu delegujesz swoją własną rolę regulacyjną.
Różnica między dostawcą komponentów a producentem kontraktowym
Dostawca komponentów otrzymuje rysunek i specyfikację i odsyła części zgodnie z tą specyfikacją; uprawnienia projektowe i decyzje na poziomie urządzenia pozostają po Twojej stronie. Producent kontraktowy może przejąć odpowiedzialność na poziomie urządzenia – wkład w projekt, koordynację sterylizacji, zwolnienie gotowego urządzenia – a jego obowiązki jakościowe rozszerzają się wraz z nimi. Zdecyduj, jaką rolę będzie odgrywać formowacz, zanim go ocenisz, ponieważ dostawca oceniony pod kątem niewłaściwej roli będzie wyglądał na przekwalifikowanego lub niedokwalifikowanego.
Dlaczego dowody dostawcy stają się Twoimi dowodami
W ramach systemu jakości opartego na ryzyku oczekuje się od Ciebie kwalifikowania dostawców i przechowywania dokumentacji potwierdzającej te kwalifikacje. Certyfikaty formowacza, raporty z walidacji i dokumentacja materiałowa stają się zatem częścią dokumentacji dostawcy i mogą być weryfikowane podczas audytów w Twoim zakładzie. Celowe tworzenie tej dokumentacji, w kolejności podanej w tym przewodniku, jest szybsze niż jej rekonstruowanie po tym, jak audytor zażądał dokumentów, o które nigdy nie prosiłeś.
Jak sprawdzić, czy certyfikaty firmy zajmującej się formowaniem wtryskowym wyrobów medycznych są autentyczne i istotne
Weryfikacja certyfikatu składa się z dwóch niezależnych części: czy certyfikat jest prawdziwy i aktualny oraz czy jego zakres obejmuje witrynę i procesy, które faktycznie będą stanowić część Twojej oceny? Na oba pytania należy odpowiedzieć twierdząco. To pierwszy filtr, ponieważ jest szybki i w przypadku awarii dyskwalifikuje.
Odczyt certyfikatu ISO 13485 pod kątem zakresu, lokalizacji i ważności
Certyfikat ISO 13485:2016 powinien zawierać nazwę certyfikowanego podmiotu prawnego, konkretny zakład lub zakłady produkcyjne, zakres działalności, wydanie normy, jednostkę certyfikującą oraz datę wydania i ważności. Sprawdź każdy z tych dokumentów w odniesieniu do lokalizacji, w której będzie formowana Twoja część. Certyfikacja jest przeprowadzana przez niezależne jednostki certyfikujące, a nie przez organizację normalizacyjną publikującą normę, więc to, co czytasz, jest atestem strony trzeciej, popartym własną akredytacją. Certyfikaty są powszechnie stosowane w celu potwierdzenia zgodności z przepisami, chociaż atest nie jest automatycznie oświadczeniem dotyczącym konkretnego produktu. Częstym błędem jest certyfikat wydany przez spółkę dominującą lub biuro handlowe, który nigdy nie podaje nazwy fabryki ani procesu formowania wtryskowego.
Sprawdzanie autentyczności certyfikatu bez polegania na słowie dostawcy
Potwierdź numer i zakres certyfikatu bezpośrednio u wystawiającej jednostki certyfikującej, sprawdź, czy sama jednostka jest akredytowana, oraz upewnij się, że certyfikat jest aktualny, a nie zawieszony lub cofnięty. Porównaj podmiot prawny i adres na certyfikacie z podmiotem wystawiającym faktury i wysyłającym. Sam plik PDF stanowi słaby dowód; zamiast tego poproś o kontakt weryfikacyjny w jednostce certyfikującej, o sprawdzenie rejestru, które możesz przeprowadzić samodzielnie, oraz o podsumowanie audytu.
Co norma ISO 9001 dodaje, a czego nie
Norma ISO 9001:2015 stanowi ogólną podstawę zarządzania jakością. Wspiera spójność procesów i dokumentacji oraz stanowi racjonalny wskaźnik dyscypliny organizacyjnej. Sama w sobie nie uwzględnia wymagań specyficznych dla wyrobów medycznych, takich jak zarządzanie ryzykiem, identyfikowalność i dokumentacja regulacyjna. Oba certyfikaty odpowiadają na różne pytania, a firma zajmująca się formowaniem wyrobów medycznych powinna być oceniana przede wszystkim pod kątem systemu medycznego.
Kontekst regulacyjny, który powinni zrozumieć kupujący
Zmienione rozporządzenie w sprawie systemu jakości wyrobów medycznych weszło w życie w Stanach Zjednoczonych na początku 2026 roku, dostosowując ramy prawne tego rynku do normy ISO 13485:2016, zamiast utrzymywać odrębny zestaw oczekiwań. Ograniczenia mają znaczenie: organ ten nie wydaje certyfikatów ISO 13485 we własnym imieniu, a posiadanie takiego certyfikatu nie zwalnia producenta z inspekcji przeprowadzanej w jego imieniu. Rozporządzenie ma zastosowanie do producentów wyrobów gotowych, a nie automatycznie do każdego dostawcy komponentów. Oceńcie wspólnie zakres certyfikatu i własne obowiązki regulacyjne.
Roszczenia dotyczące pomieszczeń czystych: co mówi, a czego nie mówi numer klasy
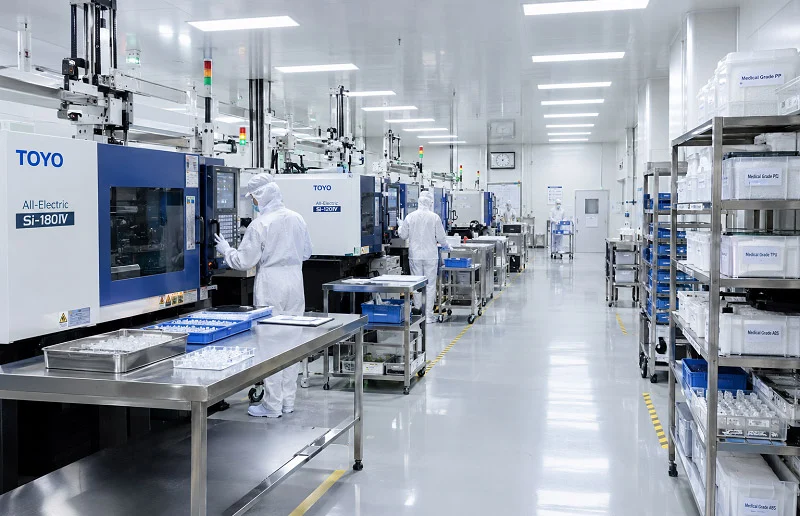
Klasa pomieszczenia czystego to klasyfikacja stężenia cząstek w określonych warunkach. Nie jest to stwierdzenie dotyczące sterylności, czystości chemicznej ani obciążenia biologicznego. Gdy dostawca podaje klasę, przydatne pytania uzupełniające dotyczą stanu zajętości, zmierzonych rozmiarów cząstek, dowodów z monitoringu potwierdzających to stwierdzenie oraz tego, czy procesy istotne dla Państwa rzeczywiście zachodzą w kontrolowanej przestrzeni.
Klasyfikacja ISO 14644-1: Stan zajętości, wielkość cząstek i monitorowanie
Powszechnie stosowana międzynarodowa norma klasyfikacji pomieszczeń czystych, ISO 14644-1, opiera się na stężeniu cząstek i uwzględnia jedynie rozmiary cząstek od 0.1 µm do 5 µm. Definiuje ona trzy stany zajętości – powykonawczy, w spoczynku i operacyjny – a oznaczenie powinno określać klasę, stan zajętości i rozpatrywaną wielkość cząstek. Należy pamiętać, czego norma nie obejmuje: norma nie uwzględnia fizycznych, chemicznych, radiologicznych, żywotnych ani innych właściwości cząstek unoszących się w powietrzu. Stan operacyjny ma największe znaczenie, ponieważ to właśnie w nim jest formowany element.
Które procesy powinny odbywać się w pomieszczeniu czystym
Formowanie, obsługa części, obróbka końcowa, montaż, pakowanie i kontrola – każdy z tych procesów niesie ze sobą inne ryzyko zanieczyszczenia. Należy kierować się strategią kontroli zanieczyszczeń urządzenia, a nie wygodą planu piętra. Należy zapytać, gdzie fizycznie odbywa się każdy etap, kto przemieszcza części między strefami i czy pomieszczenie czyste jest integralną częścią produkcji, czy też pomieszczeniem wykorzystywanym do zdjęć.
Dowody monitorowania personelu, przepływu i środowiska
Czystość pomieszczenia jest utrzymywana poprzez kontrolowanie wprowadzania, generowania i zatrzymywania cząstek, co zależy od sposobu noszenia odzieży ochronnej, przepływu materiałów i personelu, obsługi powietrza oraz regularnego monitorowania. Zapytaj o trendy monitorowania w czasie, procedurę noszenia odzieży ochronnej oraz zapisy dotyczące wahań temperatury w środowisku wraz z ich analizą. Słabe odpowiedzi opisują pomieszczenie; mocne odpowiedzi opisują trend, wahania temperatury i to, co zmieniło się później.
Walidacja procesu IQ/OQ/PQ: co udowadnia każdy etap i jakich dowodów zażądać
Kwalifikacje instalacyjne, operacyjne i wydajnościowe odpowiadają na trzy różne pytania. Powinieneś być w stanie powiązać każde pytanie z konkretnym dokumentem w aktach dostawcy i upewnić się, że dokument ten dotyczy maszyny i procesu, które będą wytwarzać Twoją część.
Kwalifikacja instalacyjna: Potwierdzenie sprzętu i jego dokumentacji
IQ ustala, że sprzęt, media i systemy pomocnicze są zainstalowane zgodnie ze specyfikacją i udokumentowane: maszyna, urządzenia pomocnicze, stan kalibracji oraz rysunki i procedury definiujące instalację. Produktem końcowym jest raport IQ, zawierający listę zweryfikowanych elementów i wszelkich odchyleń. Sprawdź, czy maszyna wskazana w raporcie jest maszyną przypisaną do Twojego projektu.
Kwalifikacja operacyjna: sprawdzanie okna procesu
Kwalifikacja OQ (OQ) określa, że proces działa w określonych granicach w całym zamierzonym zakresie. To właśnie tam formierz sprawdza okno procesowe, identyfikuje parametry krytyczne i ustala granice, w których będzie przebiegać kwalifikacja wydajności. Kwalifikacja OQ to miejsce, w którym formierz demonstruje zrozumienie procesu, a nie tylko go realizuje, dlatego należy ją czytać pod kątem uzasadnienia parametrów, a nie tylko pod kątem pozytywnych wyników.
Kwalifikacja wydajnościowa: demonstracja powtarzalnych wyników
Proces PQ pozwala sprawdzić, czy proces, realizowany w normalnych warunkach produkcyjnych, konsekwentnie wytwarza części zgodne ze specyfikacją. Należy spodziewać się wielu przebiegów, ustalonego planu próbkowania oraz kryteriów akceptacji powiązanych z rysunkiem i wymaganiami funkcjonalnymi. Po procesie PQ należy utrzymać stan walidacji: stały monitoring, wyzwalacze ponownej walidacji i kontrola zmian to czynniki, które gwarantują prawdziwość wniosków.
Czytanie raportu walidacyjnego jak recenzent
Przeczytaj raport, aby poznać tożsamość procesu i sprzętu, parametry i ich limity, kryteria akceptacji i uzasadnienie ich wyboru, uzasadnienie pobrania próbek, wyniki, każde odchylenie wraz z jego wyjaśnieniem i zamknięciem oraz jednoznaczny wniosek. Sygnały ostrzegawcze: walidacja przeprowadzona na innej maszynie lub narzędziu niż to, które dostarczy dane, kryteria akceptacji zapisane po wynikach lub raport opisujący działanie bez stwierdzenia, czy proces został zwalidowany.
Możliwości materiałowe i biokompatybilność: dlaczego karta charakterystyki żywicy nie wystarczy
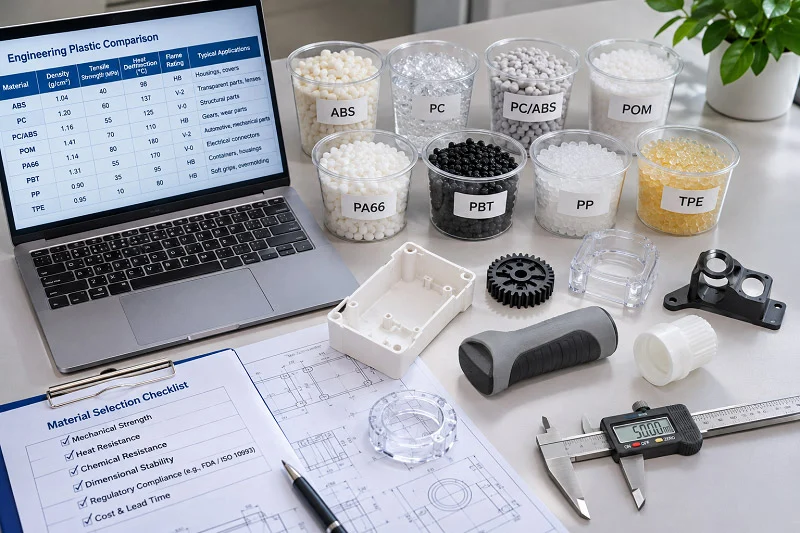
Dane biozgodności od dostawcy żywicy opisują materiał, a nie Twoje urządzenie. Ważna ocena jest przeprowadzana na urządzeniu w jego finalnej, gotowej formie i uwzględnia przetwarzanie, metody produkcji oraz pozostałości. Zatem kontrola materiałów i dyscyplina procesowa firmy formierskiej nie są papierkową robotą – są danymi wejściowymi do profilu biologicznego, który będziesz bronić.
Kontrola materiałów w firmie formierskiej: identyfikowalność, certyfikaty i zarządzanie zmianami
Kompetentny formowacz kontroluje tożsamość żywicy i identyfikowalność partii, posiada certyfikaty analizy, kontroluje przychodzące materiały, ustala politykę dotyczącą przemiału, kontroluje suszenie i obsługę oraz przeprowadza proces kontroli zmian, który zapobiega cichej zamianie. Nieujawniona zamiana materiału to poważna wada dostawcy, a nie drobne odstępstwo: może ona unieważnić walidację i zaburzyć oceniony profil biologiczny.
Dlaczego biozgodność jest oceniana w gotowym urządzeniu
Organy regulacyjne na głównych rynkach oceniają biozgodność całego wyrobu w jego finalnej, gotowej formie, w tym sterylizację, tam gdzie jest to wymagane, i nie dokonują certyfikacji ani zatwierdzenia poszczególnych materiałów samodzielnie. Ich wytyczne stanowią, że ocena ryzyka obejmuje nie tylko materiały, ale także ich przetwarzanie, metody produkcji oraz wszelkie pozostałości po środkach pomocniczych stosowanych w produkcji. Dlatego kontrola procesu i powiadamianie o zmianach przez firmę formierską są istotne z punktu widzenia biozgodności.
O co pytać firmę zajmującą się formowaniem wtryskowym wyrobów medycznych w kontekście materiałów
Zapytaj, które żywice i gatunki nadają się do zastosowań medycznych; jak śledzi się partię żywicy od worka z żywicą do wysyłanej części; jak ogranicza się i rejestruje ilość przemiału; jak komunikuje się i zatwierdza zmianę materiału przed jej wprowadzeniem; jaka dokumentacja towarzyszy każdej partii; oraz w jaki sposób firma formierska wesprze Twoją ocenę biologiczną informacjami o procesie. Poproś o próbkę każdego dokumentu zamiast ustnego zapewnienia.
Od produkcji do druku do wczesnego zaangażowania: rozróżnianie poziomów możliwości
Zgodność informuje, czy można powierzyć danemu formowaczowi określone zadanie. Zdolność informuje, w jakim stopniu może pomóc w zdefiniowaniu zadania. Różnica ujawnia się w opiniach dotyczących projektu, strategii narzędziowej, kontroli zmian i sposobie planowania wczesnej walidacji — i jest widoczna w rozmowie, a nie w broszurach.
Co dobrze robi producent form do druku 3D
Formierz typu „build-to-print” wykonuje projekt i specyfikację, które już ustaliłeś. W przypadku dojrzałego projektu ze stabilnymi rysunkami, taki model jest wydajny i całkowicie odpowiedni. Problem pojawia się, gdy projekt wciąż ma otwarte kwestie: konflikty tolerancji, ograniczenia wlewu i wyrzutu lub wybór materiałów, które wychodzą na jaw dopiero po rozpoczęciu obróbki.
Obserwowalne oznaki zdolności do wczesnego zaangażowania
Poszukaj informacji zwrotnej dotyczącej projektowania pod kątem możliwości produkcji przed zatwierdzeniem oprzyrządowania, omów kwestie tolerancji i kompromisów materiałowych, zwróć uwagę na projekt wlewu i narzędzia, zadbaj o ciągłość od prototypu do produkcji, zadbaj o ustrukturyzowaną kontrolę zmian oraz zaplanuj walidację, rozpoczynając przed kontrolą jakości (PQ). Przetestuj te elementy, wysyłając rzeczywisty rysunek o znanym stopniu trudności i sprawdzając, czy odpowiedź jest zgodna z oczekiwaniami, czy też zawiera jedynie wycenę.
Obróbka, Prototypowanie i droga do produkcji
Decyzje dotyczące narzędzi podejmowane na wczesnym etapie ograniczają etap produkcji: położenie wlewu wpływa na linie wypełnienia i spoiny, chłodzenie wpływa na cykl i odkształcenia, a metoda prototypowania wpływa na stopień, w jakim proces produkcji został już wdrożony. Ciągłość oznacza, że prototyp i część produkcyjna powstają w ramach procesu, który można śledzić, a nie dwóch niezależnych od siebie procesów.
Kontrola zmian jako prawdziwy test partnerstwa
Kontrola zmian jest najlepszym wskaźnikiem rzeczywistego zaangażowania na wczesnym etapie. Solidny proces identyfikuje zmianę, ocenia jej wpływ na stan walidacji i zgłoszenia regulacyjne, definiuje, jakie ponowne walidacje są potrzebne, i uzyskuje zgodę przed wdrożeniem. Zbadaj to, pytając, co się stało przy ostatniej wymianie żywicy lub narzędzia i kto został o tym poinformowany jako pierwszy.
Jak oceniać i porównywać kandydatów do firm zajmujących się formowaniem wtryskowym w medycynie
Po uzyskaniu dowodów, porównanie wymaga struktury odzwierciedlającej Twoje urządzenie, a nie ogólnego rankingu. Oceń wymiary objęte frameworkiem, potraktuj pewne ustalenia jako warunki zatrzymania i przeprowadź wizytę w terenie, aby sprawdzić wnioski z przeglądu technicznego.
Tworzenie ważonej karty wyników
Oceń każdy wymiar w zdefiniowanej skali i zważ go zgodnie z wymaganiami Twojego urządzenia i etapu. W przypadku programu implantacji wysokiego ryzyka walidacja i kontrola materiałów powinny być szczególnie ważne; w przypadku dojrzałej części klasy I koszt i czas realizacji mogą być bardziej istotne. Wagi ustalasz sam – ważne jest, aby zostały one ustalone przed wyświetleniem ofert.
| Wymiary | Dowody na zdobycie punktów | Waga w przypadku wysokiego ryzyka związanego z urządzeniem | Waga przy niskim ryzyku związanym z urządzeniem |
| Zakres i autentyczność certyfikatu | Zweryfikowany certyfikat określający lokalizację i proces formowania | Wysoki | Średni |
| Dowody z pomieszczeń czystych | Klasyfikacja i monitorowanie stanu operacyjnego – trendy | Wysoki | Niski |
| Dokumentacja walidacyjna | Raporty IQ/OQ/PQ z kryteriami, odchyleniami i wnioskami | Wysoki | Średni |
| Kontrola materiału | Śledzenie partii, CoA, polityka dotycząca przemiału, powiadomienie o zmianie | Wysoki | Średni |
| Poziom możliwości | Dane wejściowe DFM, strategia narzędziowa, ciągłość prototypu | Średni | Wysoki |
| Komunikacja i kontrola zmian | Jakość odpowiedzi, przepływ pracy zatwierdzania, ścieżka eskalacji | Średni | Wysoki |
Wnioski, które powinny całkowicie zdyskwalifikować dostawcę
Traktuj je jako warunki zatrzymania, a nie potrącenia: certyfikaty, których nie można zweryfikować lub które nie obejmują lokalizacji i procesu, odmowa dostarczenia dokumentacji walidacyjnej, brak możliwości śledzenia partii materiałów, nieujawnione przypadki zastąpienia materiałów, roszczenia dotyczące pomieszczeń czystych niepoparte dowodami z monitoringu oraz opór wobec kontroli zmian. Każdy z tych przypadków eliminuje podstawę dowodową, od której zależy reszta wyniku, więc wysoka cena nie może tego zrekompensować.
Audyty witryn i przeglądy przykładowych części
Wizyta na miejscu pozwoli Ci potwierdzić lub zaprzeczyć ocenie przeprowadzonej przez pracownika. Na hali produkcyjnej sprawdź, czy obsługa materiałów jest zgodna z procedurą, czy pomieszczenie czyste jest używane podczas produkcji, czy zapisy monitoringu są aktualne oraz czy operatorzy potrafią wyjaśnić, co robią w przypadku odchylenia parametru. W sali konferencyjnej poproś o dokumenty, o które prosiłeś wcześniej, i zanotuj, które dotarły z opóźnieniem lub były niekompletne. Porównaj przykładowe części z rysunkiem i kryteriami akceptacji zawartymi w raporcie walidacyjnym.
Najczęstsze błędy popełniane przez kupujących przy wyborze firmy zajmującej się formowaniem wtryskowym wyrobów medycznych
Większość błędów dostawców jest ustalana na długo przed pierwszą dostawą, w momencie wyboru dostawcy. Powyższe ramy prawne mają na celu zapobieganie powtarzającym się błędom.
Pierwszym sposobem jest traktowanie certyfikatu jako wniosku.
Plik PDF z logo ISO 13485 nic nie mówi, dopóki nie sprawdzi się certyfikowanej jednostki, lokalizacji, zakresu działalności i aktualnego statusu certyfikatu u organu wydającego. Certyfikat wystawiony przez spółkę dominującą lub biuro handlowe, nie wskazujący ani fabryki, ani miejsca formowania wtryskowego, to częste i kosztowne odkrycie.
Drugim sposobem jest przyjęcie numeru klasy pomieszczenia czystego jako opisu środowiska.
Klasa to klasyfikacja stężenia cząstek w określonym stanie zajętości i wielkości cząstek. Bez danych o stanie operacyjnym i historii monitorowania nie wiadomo, co działo się w pomieszczeniu podczas produkcji części — ani czy w ogóle się w nim znajdowały.
Trzecim sposobem jest traktowanie walidacji jako dokumentu, który należy gromadzić, a nie jako stanu, który należy utrzymywać.
Raport z walidacji, który nie spełnia kryteriów akceptacji lub został wygenerowany na innej maszynie, informuje, że formowacz może skompletować dokumentację. Potrzebne są dowody na to, że proces został zakwestionowany, że zbadano odchylenia i że kontrola zmian utrzymuje stan walidacji w stanie nienaruszonym.
Czwartym założeniem jest założenie, że karta charakterystyki żywicy określa biokompatybilność.
Ocena dotyczy gotowego wyrobu, w tym procesu przetwarzania, metod produkcji i pozostałości. Formierz, który podmienia materiał bez poinformowania o tym fakcie, zmienił dane wejściowe do tej oceny.
Piątym czynnikiem jest zdolność nabywcza oparta na języku marketingowym.
Wczesne zaangażowanie jest widoczne w informacjach zwrotnych DFM przed zatwierdzeniem narzędzi, w dyskusjach na temat narzędzi i projektu bramek, w ciągłości od prototypu do produkcji oraz w procesie kontroli zmian, który można skontrolować. Poproś o ostatni rekord zmian i sprawdź, jak został on obsłużony.
Szósty jest punktowany przed dyskwalifikacją.
Ważona karta wyników jest przydatna do porównywania dostawców, którzy spełnili już warunki stop-stopu. Zastosowana zbyt wcześnie, pozwala, aby wysoka cena i szybka wycena przeważyły nad nieweryfikowalnym certyfikatem.
Siódmym sposobem jest zrezygnowanie z wizyty na miejscu lub potraktowanie jej jako wizyty kurtuazyjnej.
Piętro to miejsce, w którym procedury spotykają się z praktyką, a to, co ostatecznie wykryje audyt, to luka między nimi.
Żadne z tych działań nie wymaga dużej organizacji kontroli jakości. Wymaga to sekwencji: weryfikacji certyfikatu, analizy środowiska, odczytu walidacji, przetestowania kontroli materiałów, sprawdzenia możliwości, a następnie oceny. Wykonane w tej kolejności, każdy krok jest tańszy w porównaniu z tym, który chroni.
Wybór NOBLE jako wsparcia Twojego projektu formowania wtryskowego wyrobów medycznych

NOBLE to chiński producent kontraktowy, który wspiera projekty formowania wtryskowego wyrobów medycznych, od prototypu po produkcję seryjną . Firma posiada certyfikaty ISO 9001:2015 i ISO 13485:2016 i oferuje pełen zakres usług, od projektowania po montaż, a nie tylko produkcję – to rozróżnienie ma znaczenie przy ocenie możliwości wczesnego zaangażowania, ciągłości oprzyrządowania i obsługi po formowaniu w ramach jednego systemu jakości.
Przeczytaj to w kontekście powyższych ram, a nie zamiast nich. Certyfikacja to filtr początkowy, a nie końcowy: sprawdź, czy zakres certyfikatu wskazuje lokalizację i procesy formowania wtryskowego, które będą wytwarzać Twoją część, oraz poproś o dowody walidacji i kontroli materiałów opisane w sekcjach dotyczących IQ/OQ/PQ i identyfikowalności materiałów. NOBLE oferuje w ramach swojego zakresu jednego partnera produkcyjnego, który może przenieść projekt z etapu prototypowania do produkcji seryjnej, oferując jednocześnie wsparcie w zakresie projektowania i montażu. To, czy będzie to odpowiednie dla Twojego urządzenia, zależy od klasyfikacji ryzyka, Twoich własnych obowiązków regulacyjnych oraz dowodów, które weryfikujesz bezpośrednio.
Najczęściej zadawane pytania dotyczące firmy zajmującej się formowaniem wtryskowym wyrobów medycznych
Odpowiedzi podane poniżej stosują mechanizm kontroli pytań, które kupujący zadają najczęściej.
Jak mogę sprawdzić, czy certyfikat ISO 13485 faktycznie obejmuje fabrykę i procesy, w których będzie wytwarzana moja część?
Odczytaj certyfikowany podmiot prawny, adres siedziby i zakres działalności, a następnie potwierdź wszystkie trzy informacje w jednostce certyfikującej. Certyfikat wydany przez jednostkę nadrzędną lub oddział handlowy, który nie zawiera nazwy Twojej fabryki lub zakładu formowania wtryskowego, nie przejdzie kontroli.
Na co, poza numerem klasy, powinienem zwrócić uwagę przy wyborze pomieszczenia czystego i jakie procesy muszą się w nim odbywać?
Zapytaj o stan zajętości (po wykonaniu, w stanie spoczynku czy w trakcie eksploatacji), sklasyfikowane rozmiary cząstek oraz trendy monitorowania leżące u podstaw roszczenia; stan operacyjny to taki, który odzwierciedla proces formowania w obecności ludzi i sprzętu. Następnie potwierdź, które etapy – formowanie, obsługa, montaż, pakowanie, kontrola – faktycznie przebiegają w strefie kontrolowanej.
Co oznaczają wskaźniki IQ, OQ i PQ i jakie dowody powinien mi przedstawić dostawca?
IQ pokazuje, że sprzęt i systemy wspomagające są zainstalowane zgodnie ze specyfikacją i dokumentacją; OQ pokazuje, że proces działa w określonych granicach w przewidzianym przedziale czasowym; PQ pokazuje powtarzalność wyników w normalnych warunkach produkcyjnych. Dla każdego z nich należy spodziewać się raportu zawierającego parametry, kryteria akceptacji, uzasadnienie pobrania próbek, wyniki, zbadane odchylenia oraz wnioski.
Dlaczego biokompatybilność jest kwestią dotyczącą końcowego produktu, a nie karty katalogowej żywicy?
Ponieważ ocena dotyczy urządzenia w jego finalnej, gotowej formie, w tym sterylizacji, jeśli jest wymagana, i obejmuje przetwarzanie, metody produkcji oraz pozostałości substancji pomocniczych w produkcji — nie tylko żywicę. Organy regulacyjne nie zatwierdzają ani nie zatwierdzają poszczególnych materiałów, dlatego karta katalogowa dostawcy nie może stanowić podstawy oceny biologicznej urządzenia.
Jakie zauważalne możliwości odróżniają firmę produkującą formy do druku od tej, która może włączyć się do projektowania już na wczesnym etapie?
Przed podjęciem decyzji o produkcji, zwróć uwagę na informacje zwrotne dotyczące projektowania pod kątem możliwości produkcji, omów tolerancję i kompromisy materiałowe, wprowadź dane wejściowe dotyczące wlewu i oprzyrządowania, zapewnij ciągłość produkcji od prototypu do produkcji oraz zaplanuj walidację, rozpoczynając przed kontrolą jakości (PQ). Sprawdź to, prosząc o konkretny przykład z przeszłości i dokumentację, a nie pytając, czy producent formy oferuje wczesne zaangażowanie.
Jak oceniać i oceniać dostawców oraz jakie ustalenia powinny całkowicie zdyskwalifikować dostawcę?
Oceń wagę karty wyników pod kątem ryzyka urządzenia i etapu projektu: zakresu i autentyczności certyfikatu, dowodów z pomieszczenia czystego, dokumentacji walidacyjnej, kontroli materiałów, poziomu wydajności i kontroli zmian. Traktuj certyfikaty nieweryfikowalne lub wykraczające poza zakres, odrzucone zapisy walidacyjne, partie materiałów niemożliwych do wyśledzenia, nieujawnione zamienniki i nieuzasadnione roszczenia dotyczące pomieszczeń czystych jako warunki wstrzymania, a nie potrącenia.
Co NOBLE oferuje w ramach projektu formowania wtryskowego wyrobów medycznych?
NOBLE to chiński producent kontraktowy, posiadający certyfikaty ISO 9001:2015 i ISO 13485:2016. Oferuje pełen zakres usług, od projektowania po montaż, a nie tylko produkcję, a także wspiera prototypowanie i produkcję seryjną w tym zakresie.






