

Trouver une entreprise de moulage par injection médicale est facile, mais évaluer ses qualifications est complexe. Les annuaires en recensent des centaines, la plupart possèdent au moins une certification, et presque toutes utilisent le même vocabulaire pour se décrire. La difficulté ne réside pas dans l'approvisionnement, mais dans la capacité à déterminer, preuves à l'appui, si un fournisseur donné est autorisé à fabriquer un composant destiné à un patient.
L'enjeu est structurel plutôt que commercial. Dès la passation de la commande, le système qualité du mouleur, son environnement contrôlé, ses registres de matériaux et sa documentation de validation deviennent partie intégrante du dossier réglementaire de votre dispositif. Si un organisme de réglementation, un organisme notifié ou un auditeur client vous demande comment vous vous assurez de la conformité constante de la pièce aux spécifications, la réponse inclura les preuves fournies par le fournisseur – ou révélera que vous ne les avez jamais obtenues.
Ce guide définit une séquence d'évaluation reproductible : authenticité et portée des certificats, déclarations relatives aux salles blanches, validation des procédés, contrôle des matériaux et de la biocompatibilité, niveau de capacité, et enfin une comparaison pondérée avec des critères d'exclusion absolus. L'ordre est délibéré. Chaque étape étant moins coûteuse que la précédente, un fournisseur défaillant est éliminé dès le début, vous évitant ainsi d'investir du temps d'ingénierie. Ce cadre est à jour en novembre 2026 ; les normes et les exigences réglementaires évoluant, il est important de vérifier les éditions et dates d'entrée en vigueur mentionnées ici avant de les utiliser dans une soumission.
Qu'est-ce qu'un Médical L'entreprise de moulage par injection contribue réellement à votre appareil
Avant d'évaluer un mouleur, définissez clairement ses responsabilités. Un fournisseur de pièces plastiques et un fournisseur opérant selon un système de qualité médicale sont deux choses différentes, et les justificatifs requis diffèrent en conséquence. Cette distinction détermine les certifications pertinentes, les documents à conserver et le niveau de responsabilité réglementaire que vous déléguez.
La différence entre un fournisseur de composants et un fabricant sous contrat
Un fournisseur de composants reçoit vos plans et spécifications et vous livre des pièces conformes à ces spécifications ; la conception et les décisions relatives au dispositif restent de votre responsabilité. Un fabricant sous contrat peut prendre en charge des responsabilités liées au dispositif (contribution à la conception, coordination de la stérilisation, libération du dispositif fini), et ses obligations en matière de qualité s’en trouvent accrues. Déterminez le rôle que jouera le mouleur avant de l’évaluer, car un fournisseur évalué selon un rôle inapproprié paraîtra soit surqualifié, soit sous-qualifié.
Pourquoi les preuves fournies par les fournisseurs deviennent vos preuves
Dans le cadre d'un système qualité basé sur les risques, vous devez qualifier vos fournisseurs et conserver les documents attestant de cette qualification. Les certificats du mouleur, les rapports de validation et la documentation relative aux matériaux font donc partie de votre dossier fournisseur et peuvent être consultés lors des audits de vos installations. Constituer ce dossier de manière méthodique, en suivant l'ordre indiqué dans ce guide, est plus rapide que de le reconstituer après qu'un auditeur a demandé des documents que vous n'aviez jamais sollicités.
Comment vérifier l'authenticité et la pertinence des certificats d'une entreprise de moulage par injection médicale
L'examen des certificats comporte deux volets indépendants : le certificat est-il valide et à jour, et son périmètre couvre-t-il le site et les processus qui permettront la réalisation de votre projet ? La réponse à ces deux questions doit être affirmative. Ce premier filtre est rapide et, en cas d'échec, éliminatoire.
Lecture d'un certificat ISO 13485 : portée, site et validité
Un certificat ISO 13485:2016 doit mentionner l'entité juridique certifiée, le ou les sites de production, le champ d'application des activités, l'édition de la norme, l'organisme certificateur, ainsi que les dates de délivrance et d'expiration. Vérifiez que ces informations correspondent bien au lieu de fabrication de votre pièce. La certification est réalisée par des organismes certificateurs indépendants et non par l'organisme de normalisation qui publie la norme ; il s'agit donc d'une attestation tierce, accréditée par un tiers. Les certificats sont largement utilisés pour démontrer la conformité aux exigences réglementaires, mais l'attestation ne constitue pas automatiquement une déclaration concernant votre produit spécifique. Une erreur fréquente consiste à obtenir un certificat détenu par une société mère ou un bureau commercial sans mentionner l'usine ni le procédé de moulage par injection.
Vérifier l'authenticité d'un certificat sans se fier à la parole du fournisseur
Vérifiez directement le numéro et le périmètre du certificat auprès de l'organisme certificateur, assurez-vous de l'accréditation de ce dernier et confirmez la validité du certificat (absence de suspension ou de retrait). Comparez l'entité juridique et l'adresse figurant sur le certificat avec celles de l'entité qui facturera et expédiera les produits. Un simple PDF ne constitue pas une preuve suffisante ; demandez plutôt les coordonnées d'un contact de vérification auprès de l'organisme certificateur, un lien vers une vérification dans le registre que vous pouvez effectuer vous-même, ainsi qu'un résumé d'audit.
Ce que la norme ISO 9001 apporte — et ce qu'elle n'apporte pas
La norme ISO 9001:2015 constitue un référentiel général de gestion de la qualité. Elle garantit la cohérence des processus et de la documentation et représente un indicateur pertinent de la rigueur organisationnelle. Toutefois, elle ne couvre pas à elle seule les exigences spécifiques aux dispositifs médicaux, telles que la gestion des risques, la traçabilité et la documentation réglementaire. Les deux certifications répondent à des problématiques différentes, et un mouleur de dispositifs médicaux doit être évalué en priorité sur la base du système de management de la qualité spécifique au secteur médical.
Le contexte réglementaire que les acheteurs doivent comprendre
Une réglementation révisée relative aux systèmes de qualité des dispositifs médicaux est entrée en vigueur aux États-Unis début 2016, alignant le cadre réglementaire de ce marché sur la norme ISO 13485:2026 au lieu de maintenir des exigences distinctes. Il est important de noter que cette autorité ne délivre pas de certificats ISO 13485 et que la détention d'un tel certificat n'exempte pas un fabricant d'une inspection réalisée pour son compte. La réglementation s'applique aux fabricants de dispositifs finis, et non automatiquement à tous les fournisseurs de composants. Il est donc essentiel d'évaluer conjointement la portée de la certification et vos propres obligations réglementaires.
Allégations relatives aux salles blanches : ce que le numéro de classe vous indique et ne vous dit pas
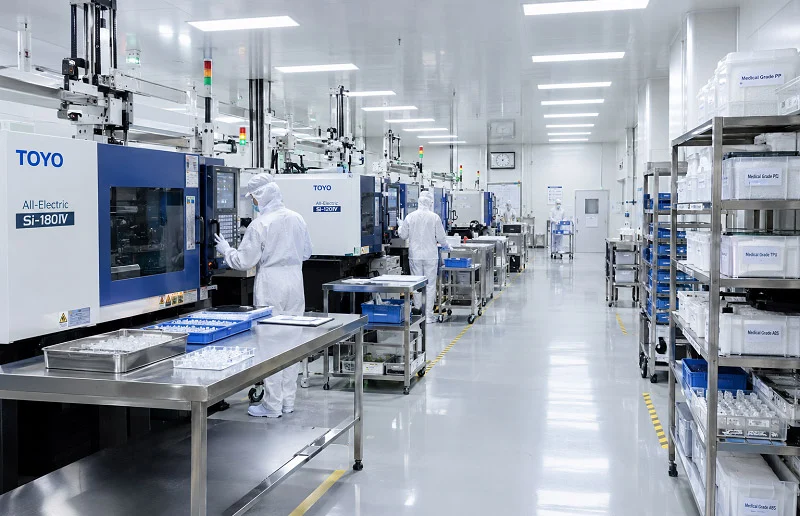
La classe de salle blanche est une classification de la concentration de particules dans des conditions définies. Elle ne constitue pas une garantie de stérilité, de propreté chimique ou de charge microbienne. Lorsqu'un fournisseur indique une classe, il est utile de poser les questions suivantes : à quel type d'occupation s'applique cette classe ? Quelles tailles de particules ont été mesurées ? Quelles données de surveillance justifient cette affirmation ? Et les procédés importants pour votre application sont-ils effectivement exécutés dans l'espace contrôlé ?
Classification ISO 14644-1 : État d’occupation, granulométrie et surveillance des particules
La norme internationale de classification des salles blanches, largement utilisée, ISO 14644-1, se base sur la concentration de particules et ne prend en compte que les particules de 0.1 µm à 5 µm. Elle définit trois états d'occupation : après fabrication, au repos et en fonctionnement. La désignation doit préciser la classe, l'état d'occupation et la taille des particules considérée. Il est important de noter ce que la norme ne couvre pas : elle ne traite pas des caractéristiques physiques, chimiques, radiologiques, de viabilité ou autres des particules en suspension dans l'air. L'état de fonctionnement est primordial, car il correspond aux conditions dans lesquelles la pièce est effectivement moulée.
Quels procédés doivent être utilisés en salle blanche ?
Le moulage, la manutention des pièces, le post-traitement, l'assemblage, le conditionnement et le contrôle présentent chacun des risques de contamination différents. Le choix des opérations à effectuer en zone contrôlée doit se faire en fonction de la stratégie de contrôle de la contamination de l'appareil, et non en fonction de l'agencement de la salle blanche. Il convient de se renseigner sur le lieu précis de chaque étape, sur les personnes chargées du transport des pièces entre les zones et sur le rôle de la salle blanche : est-elle intégrée à la production ou sert-elle uniquement à la prise de photos ?
Preuves de surveillance du personnel, des flux et de l'environnement
Le maintien d'une salle blanche repose sur la maîtrise de l'introduction, de la génération et de la rétention des particules, ce qui dépend de l'habillage, de la circulation du personnel et des matériaux, du traitement de l'air et d'une surveillance régulière. Demandez des informations sur l'évolution des paramètres surveillés, la procédure d'habillage et les comptes rendus des incidents environnementaux, ainsi que les analyses qui en ont été faites. Des réponses vagues décrivent la salle ; des réponses précises décrivent l'évolution, l'incident et les mesures prises par la suite.
Validation de processus IQ/OQ/PQ : Ce que chaque étape prouve et les preuves à demander
Les qualifications d'installation, de fonctionnement et de performance répondent à trois questions distinctes. Vous devez pouvoir associer chaque question à un document spécifique du dossier fournisseur et vérifier que ce document traite bien de la machine et du processus de fabrication de votre pièce.
Qualification de l'installation : vérification de l'équipement et de sa documentation
L'inspection d'installation (IQ) vérifie que les équipements, les utilités et les systèmes de support sont installés conformément aux spécifications et documentés : la machine, les équipements auxiliaires, l'état d'étalonnage, ainsi que les plans et procédures définissant l'installation. Le livrable est un rapport IQ répertoriant les éléments vérifiés et les éventuelles anomalies. Assurez-vous que la machine mentionnée dans le rapport est bien celle affectée à votre projet.
Qualification opérationnelle : démonstration de la fenêtre de processus
La qualification opérationnelle (OQ) vérifie que le procédé fonctionne dans les limites définies sur toute sa plage de fonctionnement prévue. C'est à ce stade que le mouleur teste les limites du procédé, identifie les paramètres critiques et définit le cadre de la qualification des performances. L'OQ témoigne d'une compréhension approfondie du procédé par le mouleur, et non d'une simple exécution. Il est donc important d'analyser le rapport pour comprendre la justification des paramètres, et pas seulement pour vérifier la conformité des résultats.
Qualification de performance : Démontrer une production reproductible
La qualification de processus (QP) détermine si le processus, exécuté dans des conditions de production normales, produit de manière constante des pièces conformes aux spécifications. Plusieurs essais sont prévus, ainsi qu'un plan d'échantillonnage défini et des critères d'acceptation liés aux plans et aux exigences fonctionnelles. Après la QP, l'état validé doit être maintenu : un suivi continu, des déclencheurs de revalidation et un contrôle des modifications garantissent la validité de la conclusion.
Lire un rapport de validation comme un relecteur
Lisez attentivement le rapport pour identifier le procédé et l'équipement, les paramètres et leurs limites, les critères d'acceptation et leur justification, la méthode d'échantillonnage, les résultats, chaque écart, son investigation et sa résolution, ainsi qu'une conclusion explicite. Attention : si la validation a été effectuée sur une machine ou un outil différent de celui qui vous sera fourni, si les critères d'acceptation sont rédigés après les résultats, ou si le rapport décrit l'activité sans préciser si le procédé est validé.
Capacités des matériaux et biocompatibilité : pourquoi la fiche technique de la résine ne suffit pas
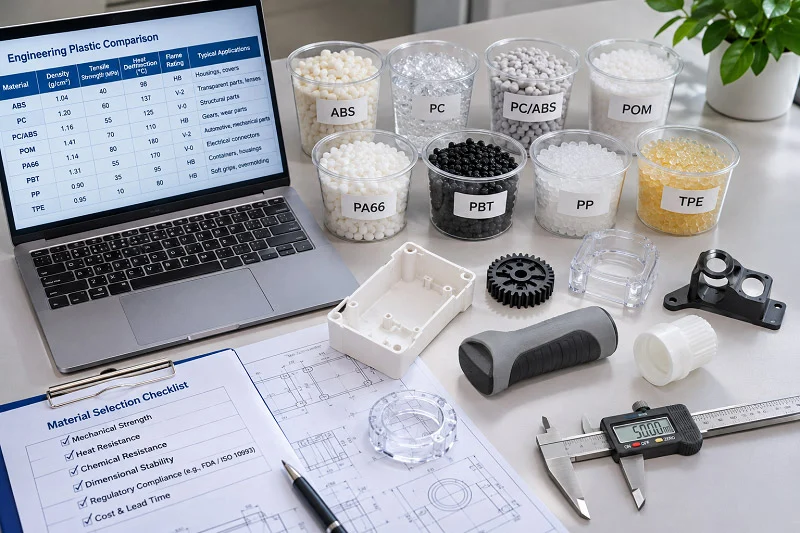
Les données de biocompatibilité d'un fournisseur de résine décrivent un matériau, et non votre dispositif. L'évaluation pertinente est réalisée sur le dispositif dans sa forme finale et prend en compte les procédés de fabrication et les résidus. Ainsi, la maîtrise des matériaux et la rigueur des procédés par le mouleur ne sont pas de simples formalités administratives : ce sont des éléments essentiels au profil biologique que vous devrez défendre.
Contrôles des matériaux du mouleur : traçabilité, certificats et gestion des changements
Un mouleur compétent maîtrise l'identité de la résine et la traçabilité des lots, détient les certificats d'analyse, inspecte les matières premières à réception, définit une politique de recyclage, contrôle le séchage et la manutention, et applique un processus de gestion des modifications afin d'éviter toute substitution non déclarée. La substitution de matière non divulguée constitue un manquement grave du fournisseur, et non une simple anomalie : elle peut invalider votre validation et perturber le profil biologique évalué.
Pourquoi la biocompatibilité est-elle évaluée sur le dispositif final ?
Les organismes de réglementation des principaux marchés évaluent la biocompatibilité de l'ensemble du dispositif dans sa forme finale, y compris la stérilisation le cas échéant, et n'autorisent pas les matériaux individuels individuellement. Leurs recommandations précisent que l'évaluation des risques doit couvrir non seulement les matériaux, mais aussi leur transformation, les méthodes de fabrication et tout résidu d'auxiliaires de fabrication. C'est pourquoi le contrôle des procédés et la notification des modifications par le mouleur sont essentiels en matière de biocompatibilité.
Quelles questions poser à une entreprise de moulage par injection médicale concernant les matériaux
Demandez quelles résines et qualités sont adaptées à un usage médical ; comment la traçabilité d’un lot est assurée, du sac de résine à la pièce expédiée ; comment le broyage est limité et enregistré ; comment tout changement de matériau est communiqué et approuvé avant sa mise en œuvre ; quelle documentation accompagne chaque lot ; et comment le mouleur étayera votre évaluation biologique par des informations sur le procédé. Exigez un échantillon de chaque document plutôt qu’une simple assurance verbale.
De la conception sur plan à l'implication précoce : distinguer les niveaux de capacité
La conformité vous indique si un mouleur est digne de confiance pour une tâche définie. Ses compétences, quant à elles, vous indiquent dans quelle mesure il peut vous aider à définir cette tâche. La différence se manifeste dans les retours sur la conception, la stratégie d'outillage, la gestion des modifications et la planification de la validation précoce ; elle est perceptible lors d'une discussion, et non dans des brochures.
Ce qu'une mouleuse à impression sur plan fait bien
Un mouleur qui fabrique selon un plan exécute une conception et des spécifications que vous avez déjà définies. Pour une conception aboutie avec des plans stables, ce modèle est efficace et parfaitement adapté. Il montre ses limites lorsque la conception présente encore des incertitudes : conflits de tolérance, contraintes d’injection et d’éjection, ou choix de matériaux qui n’apparaissent qu’une fois l’outillage lancé.
Signes observables de capacité d'engagement précoce
Recherchez des retours sur la faisabilité de la conception avant de vous engager dans la fabrication de l'outillage, discutez des compromis en matière de tolérances et de matériaux, tenez compte de la conception des points d'entrée et des outils, assurez la continuité entre le prototype et la production, mettez en place un contrôle structuré des modifications et une planification de la validation qui commence avant la qualification des processus. Testez ces éléments en envoyant un dessin réel présentant une difficulté connue et en observant si la réponse aborde le problème ou se contente d'indiquer un prix.
Outillage, Le prototypage et le chemin vers la production
Les décisions relatives à l'outillage prises en amont contraignent la pièce de production : l'emplacement du point d'injection influe sur le remplissage et les lignes de soudure, le refroidissement sur le cycle et le gauchissement, et la méthode de prototypage détermine la part du processus de production effectivement mise en œuvre. La continuité implique que le prototype et la pièce de production soient fabriqués selon un processus traçable, et non deux exercices indépendants.
La gestion du changement comme véritable test du partenariat
Le contrôle des changements est le meilleur indicateur de l'efficacité d'une implication précoce. Un processus rigoureux identifie le changement, évalue son impact sur l'état validé et les dossiers réglementaires, définit la revalidation nécessaire et obtient votre approbation avant mise en œuvre. Approfondissez le sujet en demandant ce qui s'est passé lors du dernier changement de résine ou d'outil, et qui en a été informé en premier.
Comment évaluer et comparer les candidats du secteur du moulage par injection médicale
Une fois les preuves recueillies, la comparaison doit être structurée de manière à refléter votre appareil plutôt que de se limiter à un classement générique. Évaluez les dimensions couvertes par le cadre d'analyse, considérez certains résultats comme des critères d'arrêt et effectuez une visite sur site pour vérifier les conclusions de l'analyse documentaire.
Élaboration d'un tableau de bord pondéré
Attribuez une note à chaque dimension selon une échelle définie et pondérez-la en fonction des exigences de votre dispositif et de son stade de développement. Un programme implantable à haut risque doit accorder une importance capitale à la validation et au contrôle des matériaux ; un dispositif de classe I mature peut privilégier le coût et le délai de livraison. C’est à vous de définir ces pondérations ; l’essentiel est qu’elles soient définies avant la réception des offres.
| Dimension | Éléments à prendre en compte pour l'évaluation | Poids lorsque le risque lié à l'appareil est élevé | Poids lorsque le risque lié à l'appareil est faible |
| Portée et authenticité du certificat | Certificat vérifié désignant le site et le processus de moulage | Haute | Moyenne |
| Preuves de salle blanche | Tendances de classification et de surveillance de l'état opérationnel | Haute | Low |
| Documentation de validation | Rapports IQ/OQ/PQ avec critères, écarts et conclusions | Haute | Moyenne |
| Contrôle du matériel | Traçabilité des lots, certificat d'analyse, politique de broyage, notification de changement | Haute | Moyenne |
| Niveau de capacité | Apport DFM, stratégie d'outillage, continuité du prototype | Moyenne | Haute |
| Communication et contrôle du changement | Qualité des réponses, processus d'approbation, voie d'escalade | Moyenne | Haute |
Éléments justifiant la disqualification immédiate d'un fournisseur
Considérez ces éléments comme des conditions d'arrêt plutôt que comme des déductions : certificats non vérifiables ou ne couvrant pas le site et le procédé, refus de fournir la documentation de validation, impossibilité de retracer les lots de matériaux, substitution de matériaux non divulguée, affirmations relatives aux salles blanches non étayées par des preuves de surveillance et résistance au contrôle des changements. Chacun de ces éléments compromet les éléments de preuve sur lesquels repose le reste de la note ; un prix élevé ne saurait donc compenser ces lacunes.
Audits de sites et analyses d'échantillons de pièces
Utilisez la visite du site pour confirmer ou infirmer l'évaluation théorique. Sur place, vérifiez si la manutention des matériaux est conforme à la procédure, si la salle blanche est utilisée pendant la production, si les enregistrements de surveillance sont à jour et si les opérateurs peuvent expliquer leurs actions en cas de dérive d'un paramètre. En salle de réunion, demandez les documents que vous avez sollicités au préalable et notez ceux qui arrivent en retard ou sont incomplets. Comparez des échantillons de pièces aux plans et aux critères d'acceptation du rapport de validation.
Erreurs courantes commises par les acheteurs lors du choix d'une entreprise de moulage par injection médicale
La plupart des défaillances de fournisseurs sont dues à des facteurs qui se produisent bien avant la première livraison, dès la sélection du fournisseur. Le cadre décrit ci-dessus vise à prévenir un petit nombre d'erreurs récurrentes.
La première consiste à considérer un certificat comme une conclusion.
Un PDF affichant le logo ISO 13485 ne signifie rien tant que l'organisme certificateur n'a pas été vérifié : l'entité certifiée, le site, le périmètre d'activité et la validité du certificat auprès de l'organisme émetteur. Il est fréquent et coûteux de constater qu'un certificat détenu par une société mère ou un bureau commercial ne mentionne ni l'usine ni le moulage par injection.
La seconde consiste à accepter un numéro de classe de salle blanche comme description de l'environnement.
Une classe correspond à une classification de la concentration de particules en fonction de leur état d'occupation et de leur taille. Sans les données d'état opérationnel et l'historique de surveillance, il est impossible de savoir ce qui se passait dans la pièce pendant la fabrication de vos pièces, ni même si elles s'y trouvaient.
La troisième consiste à considérer la validation comme un document à collecter plutôt que comme un état à maintenir.
Un rapport de validation sans critères d'acceptation, ou produit sur une autre machine, indique simplement que le mouleur est capable de rédiger des documents. Ce qu'il vous faut, c'est la preuve que le processus a été remis en question, que les écarts ont fait l'objet d'enquêtes et que la gestion des modifications préserve l'état validé.
La quatrième hypothèse est qu'une fiche technique sur la résine permette de déterminer la biocompatibilité.
L'évaluation porte sur le produit fini, y compris les procédés de fabrication et les résidus. Un mouleur qui substitue un matériau sans vous en informer modifie un élément d'entrée de cette évaluation.
Le cinquième point concerne la capacité d'achat fondée sur la force du discours marketing.
L'implication précoce se manifeste par des retours sur la fabricabilité avant l'engagement sur l'outillage, par des discussions sur la conception de l'outillage et des étapes de production, par la continuité du prototype à la production et par un processus de gestion des modifications que vous pouvez contrôler. Demandez le dernier compte rendu de modification et vérifiez comment il a été traité.
Le sixième joueur marque des points avant d'être disqualifié.
Un système de notation pondérée est utile pour comparer les fournisseurs ayant déjà satisfait aux exigences minimales. Appliqué trop tôt, il risque de faire prévaloir un prix attractif et un devis rapide sur une certification non vérifiable.
La septième option consiste à faire l'impasse sur la visite du site, ou à la considérer comme une simple visite de courtoisie.
Le point de rencontre entre les procédures et la pratique est crucial, et l'écart entre les deux est ce qu'un audit finira par révéler.
Rien de tout cela ne nécessite une grande organisation qualité. Il suffit de suivre une séquence : vérifier le certificat, examiner l’environnement, lire la validation, tester les contrôles des matériaux, évaluer les capacités, puis noter. Réalisées dans cet ordre, chaque étape est peu coûteuse par rapport à celle qu’elle protège.
Choisir NOBLE pour soutenir votre projet de moulage par injection médicale

NOBLE est un fabricant sous contrat basé en Chine, spécialisé dans les projets de moulage par injection médicale, du prototype à la production en série . Certifiée ISO 9001:2015 et ISO 13485:2016, l'entreprise propose une offre de services complète, de la conception à l'assemblage, et non pas seulement à la production. Cette distinction est essentielle pour évaluer la capacité d'intervention précoce, la continuité de l'outillage et la prise en charge post-moulage au sein d'un système qualité unique.
Lisez ceci en regard du cadre ci-dessus, et non en remplacement de celui-ci. La certification est un filtre initial, non une conclusion : vérifiez que le périmètre du certificat mentionne bien le site et les activités de moulage par injection qui fabriqueront votre pièce, et demandez les preuves de validation et de contrôle des matériaux décrites dans les sections relatives à la qualification d'installation (QI), la qualification opérationnelle (QO), la qualification de performance (QP) et la traçabilité des matériaux. Dans le cadre de son périmètre défini, NOBLE propose un partenaire de fabrication unique capable de mener un projet de la conception des prototypes à la production en série, avec un accompagnement pour la conception et l'assemblage au sein de cette même relation. L'adéquation de cette solution à votre dispositif dépend de votre classification des risques, de vos obligations réglementaires et des preuves que vous vérifiez directement.
FAQ d'une entreprise de moulage par injection médicale
Les réponses ci-dessous appliquent les contrôles du cadre aux questions que se posent le plus souvent les acheteurs.
Comment puis-je vérifier si un certificat ISO 13485 couvre réellement l'usine et les processus de fabrication de ma pièce ?
Vérifiez l'entité juridique certifiée, l'adresse du site et le périmètre d'activité, puis confirmez ces trois éléments auprès de l'organisme certificateur. Un certificat détenu par une société mère ou un bureau commercial qui ne mentionne pas votre usine ou votre activité de moulage par injection ne sera pas accepté.
Que dois-je rechercher dans une salle blanche au-delà de son numéro de classe, et quels processus doivent réellement s'y dérouler ?
Demandez l'état d'occupation (après construction, au repos ou en exploitation), la granulométrie des particules et les tendances de surveillance justifiant l'affirmation ; l'état en exploitation correspond au moulage en présence de personnel et d'équipements. Vérifiez ensuite quelles étapes (moulage, manutention, assemblage, emballage, contrôle) se déroulent effectivement dans la zone contrôlée.
Que démontrent respectivement les tests IQ, OQ et PQ, et quelles preuves un fournisseur devrait-il être en mesure de me fournir ?
La qualification d'installation (QI) atteste que les équipements et les systèmes associés sont installés conformément aux spécifications et à la documentation ; la qualification opérationnelle (QO) atteste que le procédé fonctionne dans les limites définies sur toute sa plage de fonctionnement prévue ; la qualification de performance (QP) atteste de la reproductibilité de la production dans des conditions normales. Un rapport sera établi pour chaque qualification, comprenant les paramètres, les critères d'acceptation, la justification de l'échantillonnage, les résultats, les écarts analysés et une conclusion.
Pourquoi la biocompatibilité est-elle une question relative au dispositif final plutôt qu'à la fiche technique de la résine ?
L'évaluation porte sur le dispositif dans sa forme finale, y compris la stérilisation le cas échéant, et couvre les procédés de fabrication et les résidus d'auxiliaires de fabrication, et non pas seulement la résine. Les organismes de réglementation n'autorisent ni n'approuvent les matériaux individuels ; par conséquent, la fiche technique du fournisseur ne suffit pas à elle seule pour l'évaluation biologique de votre dispositif.
Quelles sont les capacités observables qui distinguent un mouleur produisant des pièces selon un plan précis d'un mouleur capable de s'impliquer dès les premières étapes de la conception ?
Recherchez des retours sur la conception en vue de la fabrication avant de vous engager sur l'outillage, de discuter des compromis entre tolérances et matériaux, de donner votre avis sur les étapes de validation et l'outillage, d'assurer la continuité entre le prototype et la production, et de planifier la validation avant la qualification des processus. Testez ces éléments en demandant un exemple concret et les documents associés, et non en vous demandant simplement si le mouleur propose une implication précoce.
Comment dois-je pondérer et noter les fournisseurs, et quels éléments devraient entraîner la disqualification immédiate d'un fournisseur ?
Pondérer le tableau de bord en fonction du risque lié au dispositif et de l'étape du projet : portée et authenticité du certificat, preuves de salle blanche, documentation de validation, contrôle des matériaux, niveau de capacité et gestion des changements. Considérer les certificats non vérifiables ou hors périmètre, les enregistrements de validation refusés, les lots de matériaux non traçables, les substitutions non divulguées et les affirmations non étayées concernant la salle blanche comme des conditions d'arrêt plutôt que comme des déductions.
Que propose NOBLE pour un projet de moulage par injection médicale ?
NOBLE est un fabricant sous contrat basé en Chine et certifié ISO 9001:2015 et ISO 13485:2016. L'entreprise propose une gamme complète de services, de la conception à l'assemblage, et non pas seulement la production, et prend en charge le prototypage et la production en série.






