
Rencana sederhana dapat membantu siapa pun yang bekerja di bidang desain perangkat medis. Baik para ahli maupun pemula menghadapi berbagai masalah. Masalah-masalah ini meliputi biaya tinggi, peraturan yang ketat, dan pemeriksaan risiko yang cermat.
| Kategori Tantangan | Contoh Masalah |
| Biaya Pengembangan | Pengeluaran R&D yang tinggi, uji klinis, dan dibutuhkan keahlian khusus. |
| Kompleksitas Regulasi | Menangani peraturan FDA, ISO 13485, IEC 60601, dan MDR. |
| Tantangan Manufaktur | Mencari mitra yang terampil, menjaga kualitas, mengelola siklus hidup produk. |
Menggunakan langkah-langkah yang jelas menjaga agar semuanya tetap aman, baik, dan sesuai hukum di setiap tahapannya.
Ringkasan Utama
- Pertama, pelajari apa yang sebenarnya dibutuhkan pengguna untuk membuat perangkat medis yang aman dan berkualitas.
- Rencanakan aturan dan pengendalian risiko sejak dini untuk mencegah penundaan yang mahal dan menjaga keamanan.
- Gunakan langkah-langkah desain yang jelas dan tuliskan detailnya untuk membantu pembuatan perangkat, serta ikuti aturan yang ada.
- Uji lebih awal model Sering-seringlah mendengarkan umpan balik pengguna untuk membuat perangkat menjadi lebih baik sebelum disetujui.
- Kami terus memeriksa perangkat setelah terjual untuk memperbaiki masalah dan menjaga keamanan pengguna dalam jangka waktu yang lama.
Kebutuhan Pengguna
Mengetahui apa yang dibutuhkan pengguna adalah langkah pertama dalam membuat perangkat medis yang baik. Tim harus mencari tahu apa yang sebenarnya diinginkan pengguna. Kita tidak boleh hanya menebak atau membuat asumsi . Hal ini membantu perangkat berfungsi dengan baik dalam kehidupan nyata.
Penggunaan yang dimaksudkan
Kelompok pengatur mengatakan bahwa tujuan penggunaan berarti alasan utama keberadaan perangkat tersebut. Ini mencakup masalah kesehatan, siapa yang akan menggunakannya, di mana akan digunakan, dan apa fungsinya. Produsen harus menuliskan tujuan penggunaan dalam semua file, label, dan iklan. Dokumen-dokumen ini harus saling cocok. Jika tidak cocok, hal itu dapat memperlambat persetujuan dan penjualan. Aturan seperti ISO 13485 dan panduan FDA membutuhkan detail lengkap, bukan hanya catatan singkat. Tujuan penggunaan membentuk keseluruhan rencana untuk peraturan dan membantu membuktikan bahwa perangkat tersebut aman dan berfungsi dengan baik.
Masukan dari Pemangku Kepentingan
Mendapatkan masukan dari para pemangku kepentingan sejak dini membantu menciptakan perangkat yang lebih baik. Pemangku kepentingan meliputi dokter, pasien, pelaku bisnis, dan pakar peraturan. Kita dapat menggunakan banyak cara untuk mendapatkan umpan balik:
- Survei dan fokus kelompok Menunjukkan masalah dan kebutuhan.
- Mengamati orang-orang kerja Membantu kita melihat apa yang terjadi setiap hari.
- Berbicara dengan pengguna dan melakukan pengujian menunjukkan apa yang sulit atau mudah.
- Riset pasar menemukan apa yang kurang dan apa yang dibutuhkan.
Desain yang berpusat pada pengguna menggunakan semua cara ini untuk mendengarkan apa yang diinginkan pengguna. Kami berbagi ide desain dengan jelas dan memeriksa apakah kami dapat mewujudkannya. Menambahkan aturan dan kebutuhan pasar sejak dini mempercepat proses. Kita harus selalu memikirkan risiko dan memeriksa potensi bahaya di setiap langkah. Membuat dan menguji model membantu kita mendapatkan umpan balik dan membuat segalanya lebih baik. Menggunakan rekayasa faktor manusia memastikan perangkat aman, mudah digunakan, dan berfungsi dengan baik untuk semua orang.
Tips: Berbicara dengan pengguna sebenarnya, bukan hanya menebak, membantu membuat perangkat lebih aman, berfungsi lebih baik, dan terjual lebih banyak.
Klasifikasi Alat Kesehatan
Mengetahui cara mengelompokkan alat medis sangatlah penting. Langkah ini membantu kelancaran seluruh proses. Badan pengatur menggunakan risiko untuk mengklasifikasikan alat-alat medis. FDA memiliki tiga kelas untuk alat-alat medis. Kelas I untuk alat-alat berisiko rendah seperti penekan lidah. Kelas II untuk alat-alat berisiko sedang seperti kateter. Kelas III untuk alat-alat berisiko tinggi seperti stent koroner . Setiap kelas memiliki aturan tersendiri yang harus diikuti. Alat-alat Kelas I memiliki kontrol umum. Alat-alat Kelas II membutuhkan kontrol umum dan khusus. Alat-alat Kelas III harus mendapatkan persetujuan pra-pemasaran. Sistem ini mengubah seberapa cepat suatu alat dapat dijual.
Jalur Regulasi
Setiap tempat memiliki tahapan persetujuan yang berbeda . Tabel di bawah ini menunjukkan cara-cara utama di Amerika Serikat, Eropa, dan Asia:
| Daerah | Jalur/Program Regulasi Utama | Fitur Utama / Catatan |
| Amerika Serikat | FDA 510(k), De novo, Persetujuan Pra-Pemasaran (PMA), Program Perangkat Terobosan | 510(k) untuk perangkat serupa, De novo untuk risiko rendah/sedang yang baru, PMA untuk risiko tinggi, BDP untuk perangkat inovatif. |
| Eropa | Regulasi Perangkat Medis (MDR), Regulasi Penilaian Teknologi Kesehatan (HTAR) | MDR menyelaraskan aturan Uni Eropa, HTAR berfokus pada efektivitas klinis dan biaya, penilaian bersama dimulai pada tahun 2026. |
| Asia | IMDRF, MDSAP | Harmonisasi internasional, MDSAP memungkinkan audit tunggal diterima oleh beberapa negara. |
Para pembuat perangkat harus memilih jalur yang tepat untuk perangkat mereka. Kita harus memikirkan kelas produk dan apa yang dibutuhkan pasar. Memilih sejak dini membantu mencegah penundaan yang merugikan biaya.
Perencanaan Awal
Perencanaan aturan sejak dini mencegah masalah di kemudian hari. Kita harus mulai melacak aturan sejak awal . Dengan keahlian desain dan pengembangan NOBLE yang andal, kami dapat dengan percaya diri menggunakan perangkat lunak dan dasbor khusus untuk memantau kemajuan. Kami dapat menggunakan perangkat lunak dan dasbor khusus untuk memantau kemajuan. Pencatatan yang baik, seperti File Riwayat Desain dan File Manajemen Risiko, membantu melacak semuanya. Dengan melibatkan tim teknis profesional NOBLE sejak dini, perusahaan dapat mengidentifikasi dan mengurangi risiko sebelum meningkat. Program Jalur Inovasi FDA menunjukkan bahwa bekerja sama dengan kelompok pembuat aturan sejak dini dapat membantu mendapatkan persetujuan lebih cepat. Kita yang menetapkan tujuan yang jelas dan menyepakati data apa yang dibutuhkan tidak akan membuang waktu untuk melakukan pengujian yang berlebihan. Perencanaan yang baik memastikan perangkat aman dan berfungsi dengan baik. Ini membantu perangkat masuk ke pasar lebih cepat.
Kontrol Desain
Pengendalian desain sangat penting untuk menghasilkan produk yang aman. FDA dan ISO 13485 menyatakan bahwa perusahaan harus menggunakan proses yang jelas . Dengan kemampuan desain dan manufaktur NOBLE yang telah terbukti, proses ini dikelola secara efisien untuk memastikan setiap alat kesehatan aman dan berfungsi sebagaimana mestinya. Tim teknis NOBLE yang berpengalaman mendukung klien di setiap tahap—mulai dari perencanaan awal hingga pembuatan prototipe dan verifikasi produk akhir. Fokus kuat mereka pada kualitas dan kepatuhan memastikan bahwa pengendalian desain diikuti dengan tepat, mengurangi risiko kesalahan atau penarikan produk yang mahal.
Dokumentasi
Dokumentasi yang baik diperlukan untuk mengikuti aturan dan melacak perubahan. FDA 21 CFR Bagian 820.30 dan ISO 13485:2016 memiliki aturan untuk pengendalian desain. Tabel di bawah ini menunjukkan bagaimana aturan-aturan ini saling berkaitan :
| Elemen Kontrol Desain FDA 21 CFR Bagian 820.30 | Klausul Desain dan Pengembangan ISO 13485:2016 |
| (a) Umum | General 7.3.1 |
| (b) Perencanaan desain dan pengembangan | 7.3.2 Perencanaan desain dan pengembangan |
| (c) Masukan desain | 7.3.3 Masukan desain dan pengembangan |
| (d) Keluaran desain | 7.3.4 Hasil desain dan pengembangan |
| (e) Tinjauan desain | 7.3.5 Tinjauan desain dan pengembangan |
| (f) Verifikasi desain | 7.3.6 Verifikasi desain dan pengembangan |
| (g) Validasi desain | 7.3.7 Validasi desain dan pengembangan |
| (h) Transfer desain | 7.3.8 Transfer desain dan pengembangan |
| (i) Perubahan desain | 7.3.9 Perubahan desain dan pengembangan |
| (j) Berkas Riwayat Desain | 7.3.10 File desain dan pengembangan |
Setiap item dalam tabel ini adalah langkah yang perlu dicatat. Kami mencatat rencana, masukan, keluaran, tinjauan, pemeriksaan, dan perubahan, serta memelihara berkas riwayat desain (DHF) yang berisi semua detailnya. Berkas ini berguna untuk audit dan pengecekan aturan.
Catatan: Jika data hilang, proses persetujuan dapat lambat atau terhenti. Tanpa data, sulit untuk menunjukkan bahwa perangkat tersebut aman dan memenuhi semua peraturan.
Pencatatan yang baik membantu kita melacak setiap pilihan dan perubahan. Jika terjadi kesalahan, kita dapat menemukan dan memperbaiki masalah dengan cepat. Penarikan kembali katup jantung Bjork-Shiley menunjukkan bahwa pencatatan yang buruk dan kontrol desain yang lemah dapat membahayakan pasien dan menimbulkan masalah bagi perusahaan. Pencatatan yang baik menjaga keselamatan pasien dan perusahaan.
Manajemen Risiko
Manajemen risiko merupakan bagian penting dari pengendalian desain. ISO 14971 adalah aturan utama untuk manajemen risiko dalam pekerjaan perangkat medis . Proses ini memiliki banyak tahapan:
- Perencanaan Manajemen RisikoKami menetapkan rencana, tujuan, dan tugas untuk pekerjaan manajemen risiko.
- Analisis resikoKita menemukan bahaya dan memperkirakan seberapa besar kemungkinan dan seberapa buruk bahaya tersebut.
- Evaluasi ResikoKami memilih risiko mana yang perlu dikendalikan menggunakan aturan yang telah ditetapkan.
- Pengendalian RisikoKami memilih dan menggunakan berbagai cara seperti perubahan desain, komponen pengaman, atau pelajaran dari pengguna.
- Penerimaan Risiko SisaKami memeriksa apakah risiko yang tersisa dapat diterima.
- Tinjauan Manajemen RisikoKami meninjau semua pekerjaan dan hasil terkait risiko.
- Pemantauan Produksi dan Pasca-ProduksiKami memantau risiko setelah perangkat terjual.
Tip: Libatkan orang-orang dari bidang teknik, kualitas, pemasaran, dan pengguna untuk membantu menemukan semua risiko.
NOBLE mengintegrasikan kontrol desain dan manajemen risiko sebagai proses terpadu. Verifikasi dan validasi pengujian kami yang menyeluruh memastikan bahwa kontrol risiko efektif dan andal. Pendekatan ini tidak hanya mengurangi kemungkinan kesalahan dan penarikan produk yang mahal, tetapi juga mendukung kepatuhan peraturan sepenuhnya—membantu melindungi pasien dan reputasi Anda.
Input Desain
Persyaratan
Masukan desain adalah ide-ide utama untuk proyek perangkat medis. Kita harus menulis masukan ini dengan cermat dan jelas. Masukan desain yang baik membantu perangkat memenuhi kebutuhan pengguna dan mengikuti aturan. Hal ini juga membantu dalam pengecekan dan pengujian di kemudian hari.
Masukan desain yang kuat memiliki bagian-bagian kunci berikut:
- Gunakan kata-kata yang jelas agar tidak ada yang bingung.
- Pastikan setiap pernyataan dapat diuji.
- Hubungkan setiap input dengan kebutuhan pengguna dan tujuan penggunaannya.
- Mencakup semua kebutuhan terkait kinerja, aturan, fungsi, dan keselamatan.
- Gunakan ide-ide dari standar, aturan, proyek lama, produk lain, umpan balik pengguna, dan model.
- Mintalah orang-orang khusus untuk memeriksa dan menyetujui input tersebut.
- Jangan izinkan pernyataan yang membingungkan atau bercampur aduk.
Peraturan FDA menyatakan bahwa produsen harus menuliskan bagaimana mereka membuat masukan desain . Langkah-langkah ini harus membahas tujuan penggunaan dan kebutuhan pengguna. ISO 13485:2016 menyatakan bahwa masukan desain harus mencakup fungsi, kinerja, keamanan, dan kebutuhan peraturan. Mereka juga harus menggunakan informasi dari desain lama dan pekerjaan penilaian risiko. Produsen dapat menghabiskan hingga 30% dari waktu proyek untuk langkah ini. Jika masukan tidak jelas, masalah besar dapat terjadi setelah peluncuran.
Analisis resiko
Analisis risiko pada tahap ini membantu kita menemukan bahaya sejak dini. Dengan mencari semua kemungkinan kegagalan, kita dapat memperbaiki risiko sebelum mencapai pasien. Mencatat alasan di balik pilihan keselamatan sangat penting. Hal ini membantu menjaga keamanan perangkat dan mencegah penarikan produk.
| Example | Penyebab utama | Pencegahan melalui Analisis Risiko pada Tahap Masukan Desain |
| Terjemahan Kebutuhan Pengguna yang Tidak Memadai | Masukan desain mengabaikan kebutuhan pengguna akan keamanan material, yang menyebabkan iritasi kulit. | Pemeriksaan risiko awal, uji kegunaan, dan pelacakan antara kebutuhan pengguna, detail material, dan rencana pengujian. |
| Verifikasi untuk Output Utama Hilang | Perubahan desain tidak terkait dengan langkah verifikasi yang diperbarui, menyebabkan masalah kinerja. | Manajemen perubahan yang baik, tautan otomatis ke pengujian, dan catatan yang diperbarui. |
| Ketidakcocokan Komponen Ditemukan Terlalu Terlambat | Firmware dan perangkat keras tidak terkoordinasi, yang menyebabkan penarikan kembali perangkat. | Tinjauan tim, kerja sama, dan kontrol perubahan yang lebih baik. |
Melakukan analisis risiko sekarang membantu kita mengatasi bahaya sebelum menjadi lebih buruk. Hal ini membuat semua orang percaya bahwa perangkat tersebut aman dan berfungsi dengan baik. Dengan dukungan teknis ahli dari NOBLE dan pengalaman mendalam dalam manajemen risiko, kami dapat mengidentifikasi dan mengatasi masalah secara proaktif.
Konsep dan Kelayakan
Pengembangan konsep
Pengembangan konsep adalah proses mengubah kebutuhan pengguna menjadi ide. Dengan kemampuan desain dan pembuatan prototipe NOBLE yang kuat, kami dapat mengeksplorasi berbagai konsep melalui sketsa dan model awal. Pada tahap awal, kami membuat model atau gambar sederhana. Ini membantu semua orang melihat bagaimana perangkat tersebut dapat bekerja.
Sebagian besar ide perangkat medis tidak berhasil melewati tahap ini. Banyak dari kita gagal di tahap awal pengembangan. Sekitar 90% ide teknologi medis gagal pada uji coba pertama . Tabel di bawah ini menunjukkan mengapa banyak ide tidak berlanjut:
| Alasan Kegagalan | Deskripsi |
| Kebutuhan pengguna yang belum terpenuhi | Perangkat tersebut tidak menyelesaikan masalah nyata, atau sulit digunakan. |
| Kurangnya keahlian | Kami tidak memiliki keterampilan atau pengetahuan tentang peraturan yang tepat. |
| Masalah regulasi | Kita tidak merencanakan dengan baik terkait persetujuan dan peraturan. |
| Sumber daya terbatas | Kita tidak memiliki cukup orang atau uang. |
| Komunikasi yang buruk | Kami tidak membagikan informasi |
Kami meminta bantuan para ahli dari bidang teknik, klinis, dan regulasi. Kami juga memeriksa apakah ide-ide mereka sesuai dengan keinginan pengguna sebelum melanjutkan. Dengan bermitra dengan NOBLE, kami mendapatkan akses ke dukungan ahli di berbagai bidang teknik, klinis, dan regulasi. Pendekatan kolaboratif NOBLE memastikan bahwa setiap ide dievaluasi tidak hanya dari segi kelayakan teknis tetapi juga relevansi dengan pengguna. Keselarasan dengan kebutuhan dunia nyata—sejak awal proses—membantu menghindari kesalahan yang mahal dan menyiapkan landasan untuk peluncuran produk yang sukses.
Studi kelayakan
Studi kelayakan memeriksa apakah ide tersebut dapat diterapkan dalam kehidupan nyata. NOBLE menggunakan berbagai cara untuk menguji apakah ide tersebut memungkinkan. Beberapa caranya adalah:
- Berbicara dengan pengguna untuk melihat apakah ide tersebut membantu mereka.
- Melakukan pengujian kecil untuk melihat apakah perangkat tersebut berfungsi.
- Menggunakan studi untuk melihat apa yang mungkin terjadi.
- Menggabungkan angka dan pemikiran pengguna untuk mendapatkan gambaran yang lengkap.
- Menguji cara mengumpulkan data dan menggunakan perangkat untuk menemukan masalah.
NOBLE mencari tanda-tanda bahwa perangkat tersebut aman dan dapat diproduksi, dan kami juga memeriksa apakah sumber daya yang dibutuhkan untuk produksi tersedia. Sekitar 75% perusahaan rintisan perangkat medis di AS gagal , seringkali karena kami melewatkan langkah ini. Studi yang cermat membantu kami menghindari kesalahan besar dan berbuat lebih baik.
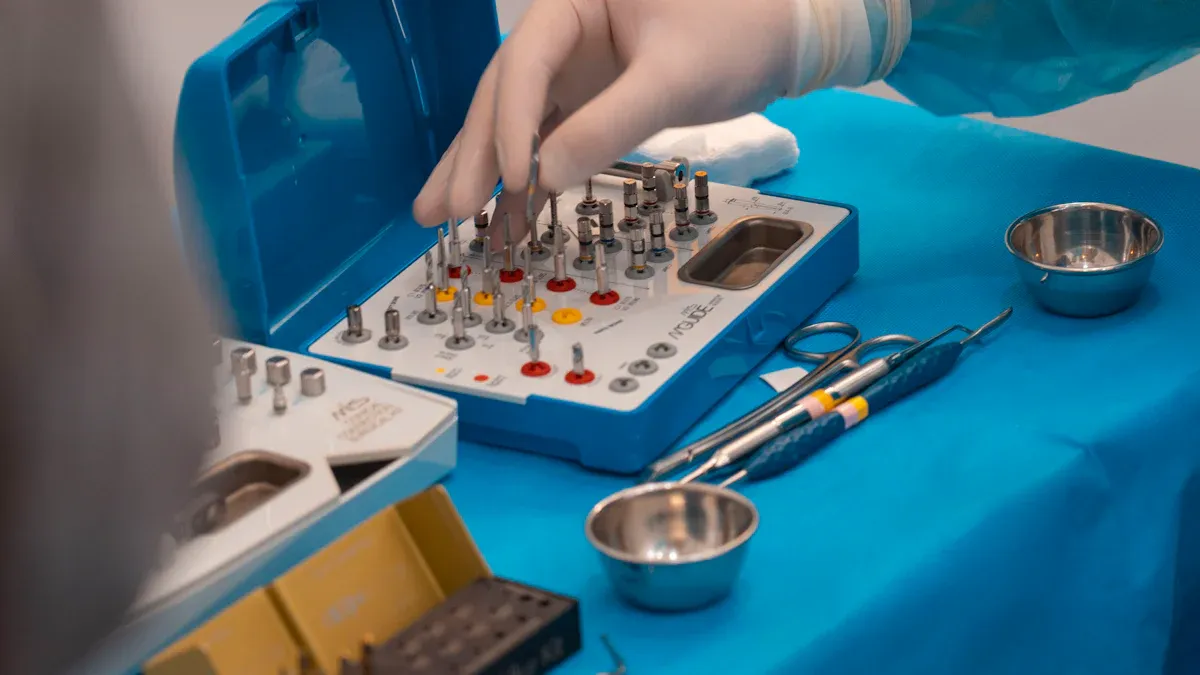
Prototipe Alat Medis
Pengujian Iteratif
Pembuatan prototipe memberi kita cara untuk mengubah ide menjadi perangkat nyata dan konkret. Di NOBLE, kami mengkhususkan diri dalam membangun versi awal produk medis yang dapat diuji di lingkungan dunia nyata. Melalui kolaborasi erat dengan para profesional kesehatan dan pengguna akhir, kami mengumpulkan umpan balik yang berharga untuk mengidentifikasi apa yang berhasil—dan apa yang perlu ditingkatkan. Proses ini, yang dikenal sebagai pengujian iteratif, merupakan bagian penting dari pendekatan pengembangan NOBLE, memastikan bahwa setiap prototipe semakin mendekati produk akhir yang aman, efektif, dan ramah pengguna.
Selama setiap siklus pengembangan, para insinyur dan desainer di NOBLE melakukan peningkatan yang ditargetkan berdasarkan hasil uji di dunia nyata. Kami mungkin menyesuaikan bentuk, ukuran, atau material untuk meningkatkan kenyamanan, kemudahan penggunaan, atau kinerja. Misalnya, jika sebuah perangkat terasa terlalu berat, tim NOBLE dapat dengan cepat mengeksplorasi dan membuat prototipe opsi material yang lebih ringan di versi berikutnya. Para profesional kesehatan menguji pembaruan ini di lingkungan yang terkontrol untuk memastikan perangkat mudah digunakan, aman, dan tahan lama untuk penggunaan klinis sehari-hari.
Proses pembuatan prototipe iteratif NOBLE dirancang untuk mengidentifikasi dan menyelesaikan masalah sejak dini—jauh sebelum produk mencapai pasar. Hal ini tidak hanya menghemat waktu dan biaya pengembangan, tetapi juga memastikan perangkat tersebut sesuai dengan peraturan keselamatan dan standar kualitas. Setiap putaran umpan balik dan penyempurnaan membawa desain lebih dekat untuk memenuhi kebutuhan pengguna yang sebenarnya. Dengan setiap siklus, NOBLE membantu menggerakkan produk menuju versi final yang berkinerja andal dan memenuhi semua tujuan proyek.
pengguna Masukan
Umpan balik pengguna merupakan bagian penting dalam pembuatan perangkat medis yang baik. Kita membutuhkan rencana yang jelas untuk mengumpulkan dan menggunakan umpan balik selama pembuatan prototipe. Kita mulai dengan menetapkan tujuan untuk umpan balik dan memilih pengguna yang tepat untuk menguji perangkat tersebut. Kita memutuskan kapan dan bagaimana meminta umpan balik, misalnya melalui wawancara, survei, atau uji coba langsung.
Praktik terbaik untuk mengumpulkan dan menggunakan umpan balik meliputi:
- Tetapkan tujuan umpan balik dan pengguna sasaran..
- Pilih metode umpan balik yang sesuai dengan perangkat dan pengguna.
- Susun dan pelajari umpan balik untuk menemukan pola.
- Gunakan umpan balik tersebut untuk melakukan perubahan desain.
- Periksa apakah perubahan tersebut meningkatkan kinerja perangkat dan sesuaikan proses sesuai kebutuhan.
Kami menggunakan berbagai alat untuk melacak dan mempelajari umpan balik. Kami mencari cara untuk membuat perangkat lebih aman, lebih mudah digunakan, dan lebih efektif. Dengan mendengarkan pengguna, kami dapat menemukan masalah yang mungkin tidak muncul dalam uji laboratorium. Proses ini membantu menciptakan perangkat yang berfungsi dengan baik dalam kehidupan nyata dan memenuhi kebutuhan pengguna.
Verifikasi dan Validasi
Verifikasi Desain
Verifikasi desain memeriksa apakah perangkat sesuai dengan yang direncanakan. Kami menggunakan langkah ini untuk memastikan perangkat berfungsi dengan benar sebelum melanjutkan ke tahap berikutnya.
Beberapa hal penting untuk verifikasi desain adalah:
- Kita perlu menuliskan langkah-langkah untuk melakukan pengecekan.
- Kami melakukan pengujian, memeriksa perangkat, dan menggunakan model.
- Semua hasil harus dicantumkan dalam laporan dan catatan.
- Jika ada masalah, kami akan memperbaikinya dan memeriksanya kembali.
Di NOBLE, tujuan utama adalah memastikan setiap perangkat sesuai dengan rencana desain awal dan beroperasi dengan aman dan efektif. Jika ditemukan masalah, tim ahli kami dengan cepat melakukan perubahan desain yang diperlukan dan pengujian ulang untuk mengkonfirmasi perbaikan. Pendekatan proaktif ini membantu mencegah penundaan yang mahal, penarikan produk, dan hambatan regulasi—menjaga pengembangan tetap sesuai rencana dan memastikan jalur yang lancar menuju pasar.
Validasi Desain
Validasi desain di NOBLE memastikan bahwa perangkat berfungsi sebagaimana mestinya untuk pengguna nyata dalam situasi kehidupan nyata. Kami melakukan pengujian menyeluruh menggunakan prototipe aktual atau yang hampir final untuk memastikan produk aman, efektif, dan siap dipasarkan.
Langkah-langkah dalam validasi desain biasanya meliputi:
- Buat rencana yang jelas dan berikan pekerjaan kepada orang-orang.
- Tuliskan apa yang dibutuhkan pengguna dan bagaimana perangkat tersebut akan digunakan.
- Tetapkan tujuan yang jelas dan cara untuk memeriksa apakah perangkat tersebut lolos uji.
- Tinjau desain tersebut bersama para ahli dari berbagai bidang.
- Uji perangkat tersebut dalam situasi nyata atau simulasi.
- Uji apakah pengguna sebenarnya dapat menggunakan perangkat tersebut dengan mudah.
- Periksa risiko dan uji perangkat lunak jika diperlukan.
- Tulis semua hasilnya di Sejarah DesainFile ori (DHF).
- Tinjau dan setujui setiap perubahan pada desain.
- Pastikan desain sudah siap untuk dibuat.
Validasi dapat mencakup uji klinis, pemeriksaan kemasan, dan melihat label. Kita harus menunjukkan bahwa perangkat tersebut berfungsi untuk penggunanya. Kami menyimpan semua catatan agar dapat diperiksa di kemudian hari.
Manufaktur Perangkat Medis
Kontrol Kualitas
Kontrol mutu sangat penting untuk menghasilkan perangkat medis yang aman dan andal. Di NOBLE, kami mengikuti standar ketat seperti ISO 13485 untuk memandu setiap langkah pekerjaan kami. Dengan menggunakan alat canggih, pemodelan komputer, dan simulasi, kami mengidentifikasi potensi masalah sejak dini—jauh sebelum produksi dimulai.
Sistem manufaktur cerdas kami —yang didukung oleh mesin dan otomatisasi yang presisi—membantu kami memberikan hasil yang lebih cepat dan konsisten. Tim NOBLE menerima pelatihan berkelanjutan untuk selalu mengikuti standar kualitas terbaru dan pembaruan peraturan.
Kami mengikuti proses yang disiplin di setiap tahap pengembangan perangkat. Ini termasuk pengujian menyeluruh untuk fungsi, daya tahan, keamanan, ketahanan terhadap lingkungan, dan kemudahan pembersihan. Di NOBLE, para ahli lintas fungsi meninjau setiap desain untuk mendeteksi masalah sejak dini dan mengurangi risiko sebelum produksi skala penuh.
Sistem Manajemen Mutu (QMS) kami yang andal mengawasi setiap fase—dari desain hingga pengiriman—memastikan ketertelusuran dan kepatuhan penuh. Melalui audit rutin dan manajemen risiko proaktif, NOBLE mempertahankan standar tertinggi. Bekerja sama dengan produsen bersertifikasi ISO 13485 seperti NOBLE membangun kepercayaan, melindungi pasien, dan memastikan keberhasilan produk yang berkelanjutan.
Manajemen Pemasok
Manajemen pemasok sangat penting untuk menghasilkan perangkat yang baik dan aman. Perusahaan harus memastikan pemasok mematuhi peraturan dan standar industri. Peraturan seperti FDA 21 CFR 820.50 dan ISO 13485:2016 Bagian 7.4 menyatakan bahwa perusahaan harus memeriksa dan mengawasi pemasok mereka. NOBLE menggunakan perangkat lunak Sistem Manajemen Mutu (QMS) modern untuk melacak kinerja pemasok, kepatuhan, dan potensi risiko secara real-time. Pendekatan proaktif ini membantu kami mengidentifikasi masalah sejak dini, menghindari penundaan, dan memastikan bahwa hanya komponen berkualitas tinggi yang digunakan di setiap perangkat.
Perangkat lunak QMS modern membantu perusahaan memantau pemasok dengan lebih baik. Perangkat lunak ini memeriksa kinerja pemasok, apakah kita mengikuti aturan, dan menemukan masalah sejak dini. Pemeriksaan pemasok secara berkala menjaga rantai pasokan tetap kuat dan siap menghadapi perubahan. Manajemen pemasok yang baik membantu menjaga kualitas tetap tinggi dan memenuhi kebutuhan aturan.
Pengajuan Peraturan
Persiapan Dokumentasi
Persiapan untuk pengajuan regulasi membutuhkan perencanaan dan pengorganisasian yang cermat. Di NOBLE, kami membantu tim mengumpulkan dan mempersiapkan semua dokumen yang diperlukan untuk memenuhi standar global seperti FDA, MDR Eropa, dan ISO 13485.
Proses dimulai dengan pembuatan berkas teknis. Ini mencakup desain perangkat, cara pembuatannya, detail manajemen risiko, dan bukti bahwa perangkat tersebut memenuhi standar keselamatan dan kinerja. Kami membantu menyiapkan Instruksi Penggunaan (IFU) yang jelas, memeriksa apakah label dan kemasan sesuai dengan aturan, dan memastikan semua berkas siap untuk pengajuan elektronik.
Sebelum mengirimkan dokumen, NOBLE dengan cermat meninjau semuanya untuk memastikan keakuratan dan kualitasnya. Kami juga membantu menulis surat pengantar yang kuat yang merangkum perangkat dan menunjukkan bukti bahwa perangkat tersebut berfungsi dengan baik. Setelah pengajuan, NOBLE tetap terlibat—melacak status peninjauan dan membantu menjawab pertanyaan dari lembaga terkait. Kami juga mendukung pengawasan pasca-pemasaran, seperti mengumpulkan umpan balik dari klinik dan melaporkan masalah apa pun.
Untuk perangkat yang menyertakan perangkat lunak, NOBLE membantu menyiapkan semua dokumentasi perangkat lunak yang diperlukan, termasuk pernyataan Tingkat Kekhawatiran , analisis bahaya, detail desain, dan matriks ketertelusuran.
Proses persetujuan
Proses persetujuan untuk alat kesehatan berbeda di setiap tempat dan untuk setiap jenis alat. Di Amerika Serikat, FDA memiliki beberapa cara untuk mendapatkan persetujuan. Jalur 510(k) membutuhkan waktu sekitar 3 hingga 9 bulan . Jalur De Novo membutuhkan waktu sekitar 1 hingga 1.5 tahun. Jalur PMA untuk alat berisiko tinggi membutuhkan waktu sekitar 1.5 hingga 2 tahun. Di Eropa, penilaian kesesuaian biasanya membutuhkan waktu lebih dari satu tahun karena aturannya lebih ketat dan tidak banyak badan yang berwenang.
| Daerah | Waktu Persetujuan Rata-rata |
| Amerika Serikat (jalur 510(k)) | Sekitar 3 hingga 9 bulan |
| AS (Jalur De Novo) | Sekitar 1 hingga 1.5 tahun |
| AS (jalur PMA) | Sekitar 1.5 hingga 2 tahun |
| Eropa (Penilaian Kesesuaian) | Biasanya lebih dari 1 tahun |
Produsen harus memantau status pengajuan, menjawab pertanyaan badan pengawas dengan cepat, dan bersiap untuk audit atau pemeriksaan. Setelah disetujui, perusahaan harus terus memantau perangkat tersebut dan menjaga sistem mutu mereka.
Aktivitas Pasca-Pemasaran
Pengawasan
Saat alat kesehatan dijual, perusahaan harus memantau cara kerjanya. Pengawasan pasca-pemasaran (PMS) membantu menemukan masalah sejak dini dan menjaga keselamatan masyarakat. Amerika Serikat dan Eropa sama-sama memiliki aturan PMS yang ketat. Tabel di bawah ini menunjukkan persamaan dan perbedaan aturan mereka :
| Aspek | Amerika Serikat (FDA) | Eropa (EU MDR 2017/745) |
| Dasar Regulasi | 21 CFR Bagian 803 (Pelaporan Perangkat Medis), 21 CFR Bagian 822 (Pengawasan Pasca-Pemasaran) | Peraturan Perangkat Medis Uni Eropa (EU MDR 2017/745), Lampiran III persyaratan PMS |
| Garis Waktu Pelaporan | Laporan kejadian buruk dalam waktu 30 hari sejak diketahui. | Insiden serius dilaporkan dalam waktu 2, 10, atau 15 hari, tergantung pada tingkat keparahannya. |
| Persyaratan Rencana PMS | Rencana PMS (Public Monitoring System) diperlukan berdasarkan perintah FDA; harus menjawab pertanyaan pengawasan spesifik. | Rencana PMS komprehensif diperlukan untuk semua perangkat; pendekatan siklus hidup holistik termasuk pengumpulan data proaktif. |
| Metode Pengumpulan Data | Investigasi kejadian buruk, analisis akar penyebab. | Pengumpulan data yang proaktif dan sistematis, termasuk umpan balik pengguna, literatur, registri, dan media sosial. |
| Tindak Lanjut Klinis Pasca-Pemasaran (PMCF) | Diperlukan untuk perangkat tertentu berdasarkan perintah FDA. | Rencana PMCF wajib sebagai bagian dari Rencana PMS; pengumpulan dan evaluasi data klinis berkelanjutan. |
| Kewajiban Pelaporan | Pengajuan laporan kejadian buruk, laporan tambahan jika ada informasi baru yang muncul. | Laporan berkala seperti Laporan PMS untuk Kelas I, PSUR untuk Kelas IIa dan di atasnya, Ringkasan Keamanan dan Kinerja Klinis (SSCP) untuk kelas yang lebih tinggi. |
| Periode Pengawasan | Dimulai dalam waktu 15 bulan setelah perintah FDA; dapat berlangsung hingga 36 bulan. | Berlangsung terus-menerus sepanjang siklus hidup perangkat. |
| Definisi Kewaspadaan | Pelaporan kejadian buruk dan kerusakan yang dapat menyebabkan cedera serius atau kematian. | Kewaspadaan mencakup pelaporan insiden serius dan terintegrasi ke dalam sistem PMS. |
| Integrasi Manajemen Risiko | Investigasi akar penyebab dan tindakan korektif | Manajemen risiko siklus hidup berkelanjutan yang terintegrasi dengan aktivitas PMS. |
PMS menggunakan berbagai jenis data . Kami mengumpulkan informasi dari laporan klinis, keluhan, log kejadian, media sosial, dan daftar perangkat. Kami menggunakan alat khusus untuk mencari pola dan membuat segalanya lebih aman. Rencana PMS harus sesuai dengan kelas risiko setiap perangkat. Jika kami menemukan masalah, kami harus bertindak cepat dan memperbaikinya.
Continuous Improvement
Perbaikan berkelanjutan adalah kunci untuk menjaga agar perangkat medis tetap aman, efektif, dan andal. Di NOBLE, kami menggunakan Tindak Lanjut Klinis Pasca-Pemasaran (PMCF) untuk mengumpulkan data dunia nyata tentang kinerja perangkat. PMCF membantu kami mengidentifikasi risiko baru, mengkonfirmasi keamanan jangka panjang, dan memastikan perangkat terus memenuhi kebutuhan pengguna. NOBLE bekerja sama erat dengan para profesional kesehatan dan badan pengatur untuk meninjau data dan memperbarui perangkat sesuai kebutuhan.
Banyak perusahaan, termasuk NOBLE, mengikuti prinsip Kaizen — melakukan perbaikan kecil dan konsisten di semua area. Kami mendorong setiap anggota tim untuk memberikan ide guna meningkatkan kualitas dan mengurangi pemborosan. Melalui alat-alat seperti Gemba walk, quality circle, dan manajemen visual, NOBLE secara aktif menemukan dan memperbaiki masalah sejak dini. Praktik-praktik ini menurunkan tingkat kesalahan, meningkatkan efisiensi, dan mendukung produksi yang andal.
Perbaikan berkelanjutan juga berarti selalu mengikuti perkembangan peraturan dan mengadopsi teknologi baru. NOBLE mendokumentasikan setiap perubahan, mengevaluasi dampaknya, dan memastikan pembaruan meningkatkan keselamatan dan kinerja. Pelacakan yang cermat ini membangun kepercayaan dengan regulator, pengguna, dan mitra.
Proyek yang sukses mengikuti langkah-langkah yang jelas dan terstruktur dari awal hingga akhir. Di NOBLE, sistem manufaktur yang fleksibel, manajemen risiko yang kuat, dan pelatihan pengguna membantu memastikan hasil yang sukses. Sistem Manajemen Mutu (QMS) dan pengendalian risiko kami dirancang untuk melindungi pasien dan mendukung kepatuhan regulasi sepenuhnya. Panduan ini juga dapat berfungsi sebagai daftar periksa—membantu tim menghindari kesalahan, tetap sesuai rencana, dan menghadirkan perangkat yang aman dan efektif ke pasar.
Banyak perusahaan menggunakan ide Kaizen untuk menjadi lebih baik. Kaizen berarti melakukan perubahan kecil secara berkala. Semua pekerja dapat berbagi ide untuk meningkatkan kualitas dan mengurangi pemborosan. Kami menggunakan Gemba walk, lingkaran kualitas, dan alat visual untuk menemukan dan memperbaiki masalah. Langkah-langkah ini dapat mengurangi kesalahan dan membantu menghasilkan lebih banyak perangkat.
Perbaikan berkelanjutan juga berarti mempelajari aturan baru dan menggunakan teknologi baru. Kita harus mencatat setiap perubahan dan memeriksa apakah perubahan tersebut bermanfaat bagi perangkat. Hal ini membangun kepercayaan dengan pengguna dan kelompok aturan.
- Bekerja sama dengan mitra dan menggunakan kesehatan digital. alat menghadirkan ide-ide baru.
- Memeriksa dan memperbarui perangkat secara berkala akan menjaga keamanan dan kinerja perangkat tetap optimal.
Setiap baru Medis alat Kita dapat membantu orang lain ketika kita peduli terhadap keselamatan, kualitas, dan selalu berusaha menjadi lebih baik.
FAQ (Pertanyaan Umum)
Apa langkah terpenting dalam pengembangan perangkat medis?
Semua langkah itu penting, tetapi mengetahui apa yang dibutuhkan pengguna adalah yang utama. Mereka yang mempelajari kebutuhan pengguna sejak dini akan membuat perangkat yang lebih aman. Langkah ini membantu memandu pilihan dan mencegah kesalahan yang mahal.
Berapa lama waktu yang dibutuhkan untuk mengembangkan alat medis?
Lamanya proses bergantung pada jenis perangkat. Perangkat sederhana mungkin membutuhkan waktu satu atau dua tahun. Perangkat yang lebih rumit atau berisiko tinggi dapat memakan waktu tiga hingga tujuh tahun. Aturan dan pengujian membuat prosesnya lebih lama.
Mengapa manajemen risiko sangat penting dalam proses ini?
Manajemen risiko menjaga keselamatan pasien dan perusahaan. Kami mencari bahaya, mengendalikan risiko, dan mendokumentasikan apa yang kami lakukan. Hal ini membantu mencegah penarikan produk dan memastikan aturan seperti ISO 14971 dipatuhi.
Apa yang terjadi jika suatu perangkat gagal dalam pengawasan pasca-pemasaran?
Jika suatu perangkat mengalami kerusakan, perusahaan harus memeriksa dan melaporkan masalah tersebut. Kami mungkin akan menarik kembali produk tersebut, mengubah petunjuk penggunaan, atau mendesain ulang perangkat. Kelompok pembuat peraturan memantau langkah-langkah ini untuk menjaga keselamatan masyarakat.






